Resumen
La anemia de Fanconi (AF) es una enfermedad genética rara caracterizada por anomalías congénitas, fallo de médula ósea y una mayor predisposición a neoplasias. Las alteraciones endocrinológicas son frecuentes en estos pacientes, entre el 70-80%. Aunque la talla baja constituye una característica clínica habitual, presente en el 40-60%, no parece estar directamente relacionada con déficits hormonales, pudiendo ser inherente a la enfermedad. Las alteraciones endocrinológicas más frecuentes descritas son el hipotiroidismo y el déficit de hormona de crecimiento (DGH). Sin embargo, este último parece menos prevalente de lo que se había descrito inicialmente, con una frecuencia estimada entre el 4 y el 25 %. El DGH se ha asociado principalmente a anomalías estructurales hipofisarias, como la hipoplasia hipofisaria, el síndrome de interrupción del tallo hipofisario y la neurohipófisis ectópica, alteraciones que parecen presentarse con relativa frecuencia en este grupo de pacientes. Es en estos casos donde se ha demostrado de forma más consistente la existencia de un verdadero déficit de hormona de crecimiento. Asimismo, los pacientes que han recibido un trasplante de progenitores hematopoyéticos presentan un mayor riesgo de desarrollar alteraciones endocrinológicas. La afectación gonadal constituye también una manifestación inherente a la AF, observándose casos de insuficiencia ovárica prematura en mujeres y azoospermia en varones. Estas alteraciones pueden verse agravadas por los tratamientos de acondicionamiento previos al trasplante, debido a su efecto gonadotóxico. Las alteraciones del metabolismo de la glucosa están presentes en el 25-80% de los pacientes. Estas podrían estar relacionadas con una disfunción de las células β pancreáticas, posiblemente secundaria al daño celular provocado por el aumento crónico del estrés oxidativo característico de la enfermedad. Por todo ello, es fundamental realizar un seguimiento endocrinológico en los pacientes con anemia de Fanconi.
Abstract
Fanconi anemia (FA) is a rare genetic disorder characterized by congenital abnormalities, bone marrow failure, and an increased predisposition to neoplasms. Endocrine abnormalities are common in these patients, occurring in 70–80% of cases. Although short stature is a common clinical feature, present in 40–60% of patients, it does not appear to be directly related to hormonal deficiencies and may be inherent to the disease. The most frequently described endocrine disorders are hypothyroidism and growth hormone deficiency (GHD). However, the latter appears to be less prevalent than initially reported, with an estimated frequency of 4–25%. GHD is associated with pituitary structural abnormalities, such as pituitary hypoplasia, pituitary stalk interruption syndrome, and ectopic neurohypophysis—conditions that appear to occur with relative frequency in this patient group. It is in these cases where the existence of true GHD has been most consistently demonstrated. Likewise, patients who have undergone hematopoietic stem cell transplantation are at increased risk of developing endocrine disorders. Gonadal involvement is also an inherent manifestation of FA, with cases of premature ovarian failure in women and azoospermia in men. These abnormalities may be exacerbated by pre-transplant conditioning regimens due to their gonadotoxic effects. Glucose metabolism abnormalities are present in 25–80% of patients. These may be related to pancreatic β-cell dysfunction, possibly secondary to cellular damage caused by the chronic increase in oxidative stress characteristic of the disease. For all these reasons, endocrinological follow-up is essential in patients with FA.
Palabras clave: Anemia Fanconi; Talla baja; Alteraciones endocrinológicas.
Keywords: Fanconi anemia; Short stature; Endocrine abnormalities.
Introducción
La anemia de Fanconi (AF) es una enfermedad genética asociada a diversas anomalías congénitas, fallo de la médula ósea (FMO) y mayor predisposición al cáncer (1,2). Fue descrita en 1927 por Guido Fanconi como “anemia perniciosiforme infantil familiar”, entidad que posteriormente llevaría su nombre desde 1931. El reconocimiento inicial de esta enfermedad se basó en la descripción de tres hermanos que fallecieron entre los 5 y 7 años, quienes presentaban bajo peso al nacimiento, talla baja, hiperpigmentación cutánea, diferentes malformaciones congénitas, especialmente en la extremidad superior radial, así como astenia, infecciones de repetición y episodios hemorrágicos espontáneos secundarios a FMO (3). Casi 100 años después de su primera descripción, la etiopatogenia y las estrategias terapéuticas de la AF continúan siendo objeto de amplia investigación.
Epidemiología
La AF es considerada una enfermedad rara, con una prevalencia estimada de 1 a 5 por millón de habitantes. La frecuencia de portadores se sitúa entre 1/200 y 1/300. El estudio del registro español de AF estima una frecuencia de portadores de 1/167 y una prevalencia de 1/100000 nacidos en la población española (4). Se han descubierto al menos 23 genes que desempeñan un papel en la vía de la AF. Todas las variantes genéticas de estos genes son autosómicas recesivas, excepto FANCB, que está ligado al cromosoma X, y FANCR/RAD51, que es autosómico dominante (1,2). Más del 90% de los pacientes presenta variantes patogénicas de los genes FANCA, FANCD2, FANCG o FANCC; siendo el más frecuente FANCA (60-65% en Estados Unidos y alrededor del 80% en España)(5,6).
Fisiopatología
La ruta de Fanconi cumple diversas funciones en la biología humana, como regulador del mantenimiento y proliferación de células madre y progenitoras hematopoyéticas; como vía supresora de tumores; preservadora de la estabilidad de la horquilla de replicación durante la fase S, y barrera contra procesos de reparación mutagénicos no deseados. Además de las células hematopoyéticas, es muy probable que otras células madre se vean afectadas conduciendo a las anomalias congénitas que presentan estos pacientes. Por tanto, se trata de una enfermedad multiorgánica causada por defectos en la capacidad de las células para reparar el ácido desoxirribonucleico (ADN) dañado. El ADN está continuamente expuesto a niveles elevados de estrés genotóxico. Este puede ser causado tanto por agentes ambientales externos como la luz ultravioleta, los compuestos químicos o las radiaciones ionizantes; como por mecanismos endógenos del propio metabolismo celular debidos a problemas en la replicación del ADN, la acumulación de especies reactivas del oxígeno (ROS) etcétera.
Las proteínas de la AF participan en un conjunto coordinado de eventos que derivan en la reparación de los cruzamientos intercatenarios, interstrand crosslinks (ICL), del ADN. Los ICL son lesiones que unen de manera covalente dos hebras de ADN e inhiben los procesos celulares fundamentales de replicación y transcripción del ADN. Las proteínas de la ruta de la AF también están activas en otros puntos del genoma durante la replicación del ADN, donde responden al estrés de replicación, que se define como cualquier evento que detiene el mecanismo de replicación. Las proteínas de la AF protegen las hebras de ADN recién replicadas (incipientes), actúan en sitios del ADN con replicación insuficiente, conocidos como sitios frágiles, y se ha demostrado que desempeñan una función en la depuración de los híbridos ADN:ARN, que se forman durante la transcripción (7).
Diagnóstico
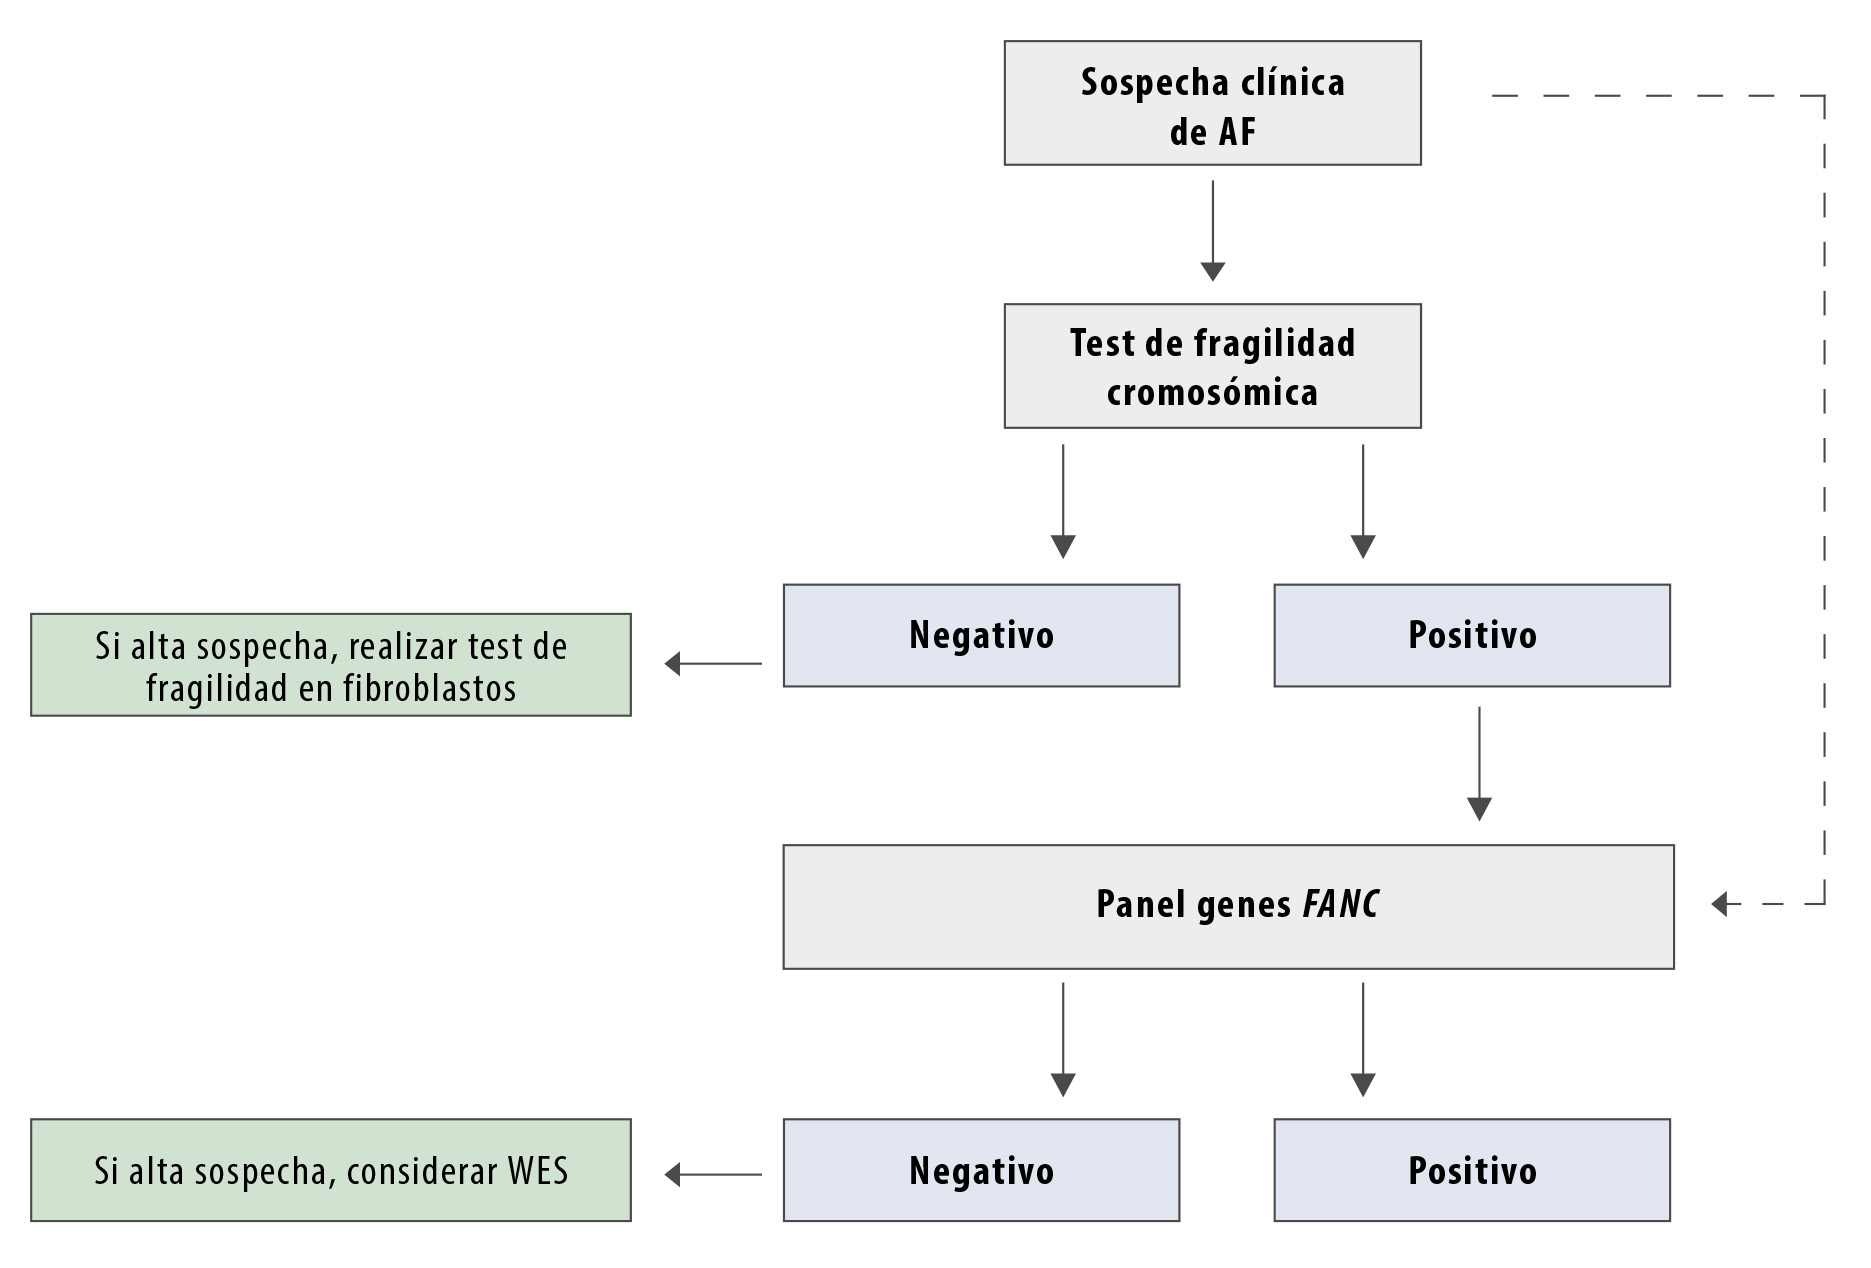
El diagnóstico de AF se debe sospechar en pacientes con clínica característica al demostrar un aumento de las roturas cromosómicas en los linfocitos T de sangre periférica expuestos in vitro a diepoxibutano, mitomicina C o cisplatino que inducen ICL (conocido como test de fragilidad cromosómica). En algunos pacientes con alta sospecha de AF, la prueba de fragilidad cromosómica en sangre periférica puede resultar negativa debido a la presencia de mosaicismo somático en las células hematopoyéticas. Por ello, si existe alta sospecha diagnóstica, debe realizarse biopsia cutánea y repetir la prueba en cultivo celular de fibroblastos (8).
Ante un test de fragilidad positivo, se deberá realizar estudio genético mediante técnica de secuenciación masiva de nueva generación (NGS) dirigida a los genes FANC para la confirmación diagnóstica. En la actualidad se han descrito 23 genes, los cuales se agrupan según su implicación en la vía AF: el complejo upstream (core complex), que incluye a FANC-A, B, C, E, F, G, L, M, T y FAAP100/FANCY; el ID complex (FANC-I y D2); y el downstream complex (FANC-D1, J, N, O, P, Q, R, S, U, V y W)(9). Además del análisis de variantes de secuencia con NGS, el estudio debe incluir de forma sistemática la evaluación de variantes en el número de copias (CNV) a través de la amplificación de sondas dependiente de ligandos múltiples (MLPA) o la hibridación genómica comparativa basada en arrays (aCGH), lo que permite la detección de grandes deleciones, duplicaciones e inserciones génicas. Esto es fundamental, ya que en un estudio realizado en 202 pacientes con AF, el 35% de los pacientes albergaban grandes deleciones, representando el 18% de las alteraciones. En este contexto, la NGS y las técnicas de análisis de CNV, son complementarias, ya que permiten la detección conjunta de variantes puntuales y alteraciones estructurales, proporcionando un estudio genético integral (10,11). La secuenciación del exoma completo (WES) puede estar justificada en individuos con un diagnóstico de AF basado en una prueba de fragilidad cromosómica positiva, pero sin variantes causales conocidas identificadas en las pruebas de paneles dedicados para la AF, ya que solo pruebas como WES o secuenciación del genoma completo (WGS) pueden identificar nuevos genes FANC (12) Figura 1.
Manifestaciones clínicas
Las proteínas de la AF se expresan en todos los tejidos, y la pérdida de esta vía tiene consecuencias específicas en cada órgano. La mayoría de los pacientes con AF presentan manifestaciones desde el nacimiento o durante la infancia. La edad promedio del diagnóstico se sitúa entre los 5 y 7 años, aunque generalmente se produce antes si el fenotipo clínico es más grave (2,13).
Fallo médula ósea:
El FMO suele desarrollarse durante la primera década de vida. Este está presente en el 80% de los pacientes y es el principal signo de la enfermedad, así como la primera causa de mortalidad (14). Al nacimiento no suelen presentar citopenias, siendo la mediana de aparición en torno a los 7 años. Su manifestación puede variar desde una citopenia leve y asintomática hasta una anemia aplásica grave. La trombocitopenia, suele preceder a la aparición de anemia o neutropenia. El inicio del FMO puede definirse como el momento en el que se observa uno de los siguientes parámetros: plaquetas inferiores a 100 × 10⁹/L, nivel de hemoglobina inferior a 10 g/dl o un recuento absoluto de neutrófilos inferior a 1000 × 106/l. Pancitopenia se define como alteración de 3 linajes de células sanguíneas. Antes de estas alteraciones se puede observar un aumento en el volumen corpuscular medio de los glóbulos rojos y en la hemoglobina fetal (14).El hecho de que todas las líneas sanguíneas acaben presentando deficiencias apunta claramente a una disfunción de las células madre hematopoyéticas. Se ha objetivado que los pacientes con AF nacen con un bajo recuento de células CD34+ lo que apunta a un origen prenatal del defecto de células madre (15).
Riesgo oncológico:
Alrededor del 23% de los pacientes presentan neoplasias, siendo el 60% de origen hematológico y un 40% no hematológico (Figura 2). Los principales tumores descritos son carcinomas de células escamosas de cabeza y cuello, región anogenital y piel (16).
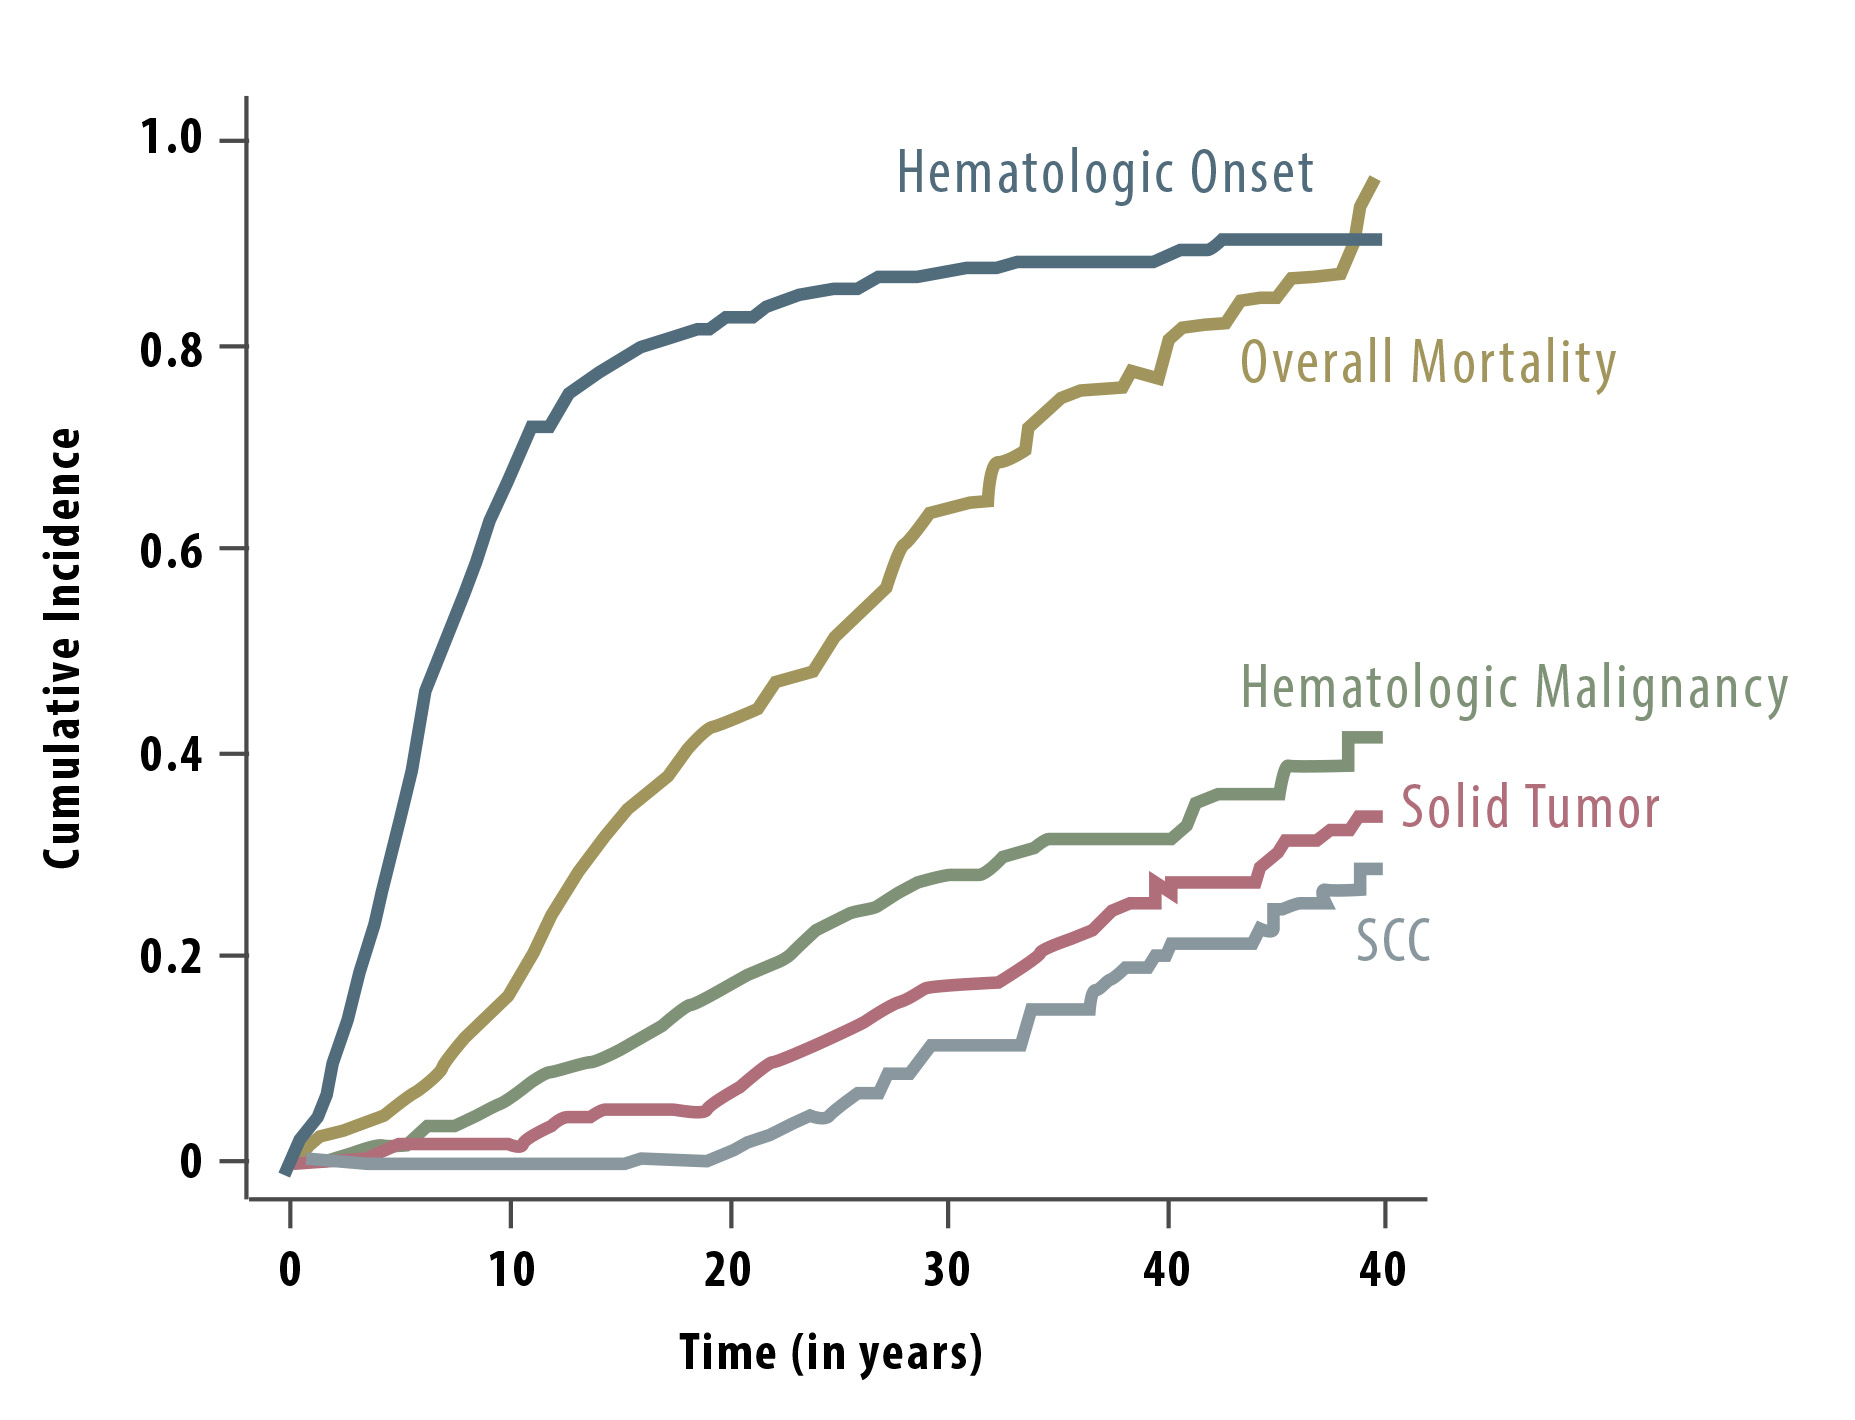
Imagen extraída de Kutler et al. [14]. SCC: carcinoma de células escamosas.
El fenotipo físico asociado con la AF es extremadamente heterogéneo y multiorgánico. El porcentaje de pacientes que presentan al menos un tipo de anomalía varía entre 60-96% según las series (2,17). Los hallazgos más frecuentes (observados en el 27-43%) son talla baja (43%), defectos en extremidades sobre todo en el radio y el pulgar (40%) , alteraciones pigmentarias de la piel (37%) y microcefalia (27%).Todas forman parte de la asociación VACTERL-H (anomalías vertebrales, atresia anal, anomalías cardiacas, fístula traqueoesofágica, atresia esofágica o duodenal, anomalías renales, anomalías de las extremidades superiores e hidrocefalia) o PHENOS (anomalías en la pigmentación de la piel, microcefalia, ojos pequeños, anomalías estructurales del sistema nervioso central, anomalías otológicas y talla baja) (2,18). En las últimas revisiones se ha observado que cumplen el criterio VACTERL-H (≥ 3 de las 8 características) entre 5-35% y PHENOS (≥4 de 6 características) en 9 -56% (2,17). Ambas características juntas se observan en el 4-31% de los casos (2,17). En la tabla 1 se describen las anomalías más características descritas en estos pacientes y en la figura 3 se reúnen las características fenotípicas más comunes (13,19–24). Aunque la mayoría tienen al menos una anomalía, hasta un 40% (variando según las series entre un 10% y un 40%) no presentan ninguna anomalía física (2,23).
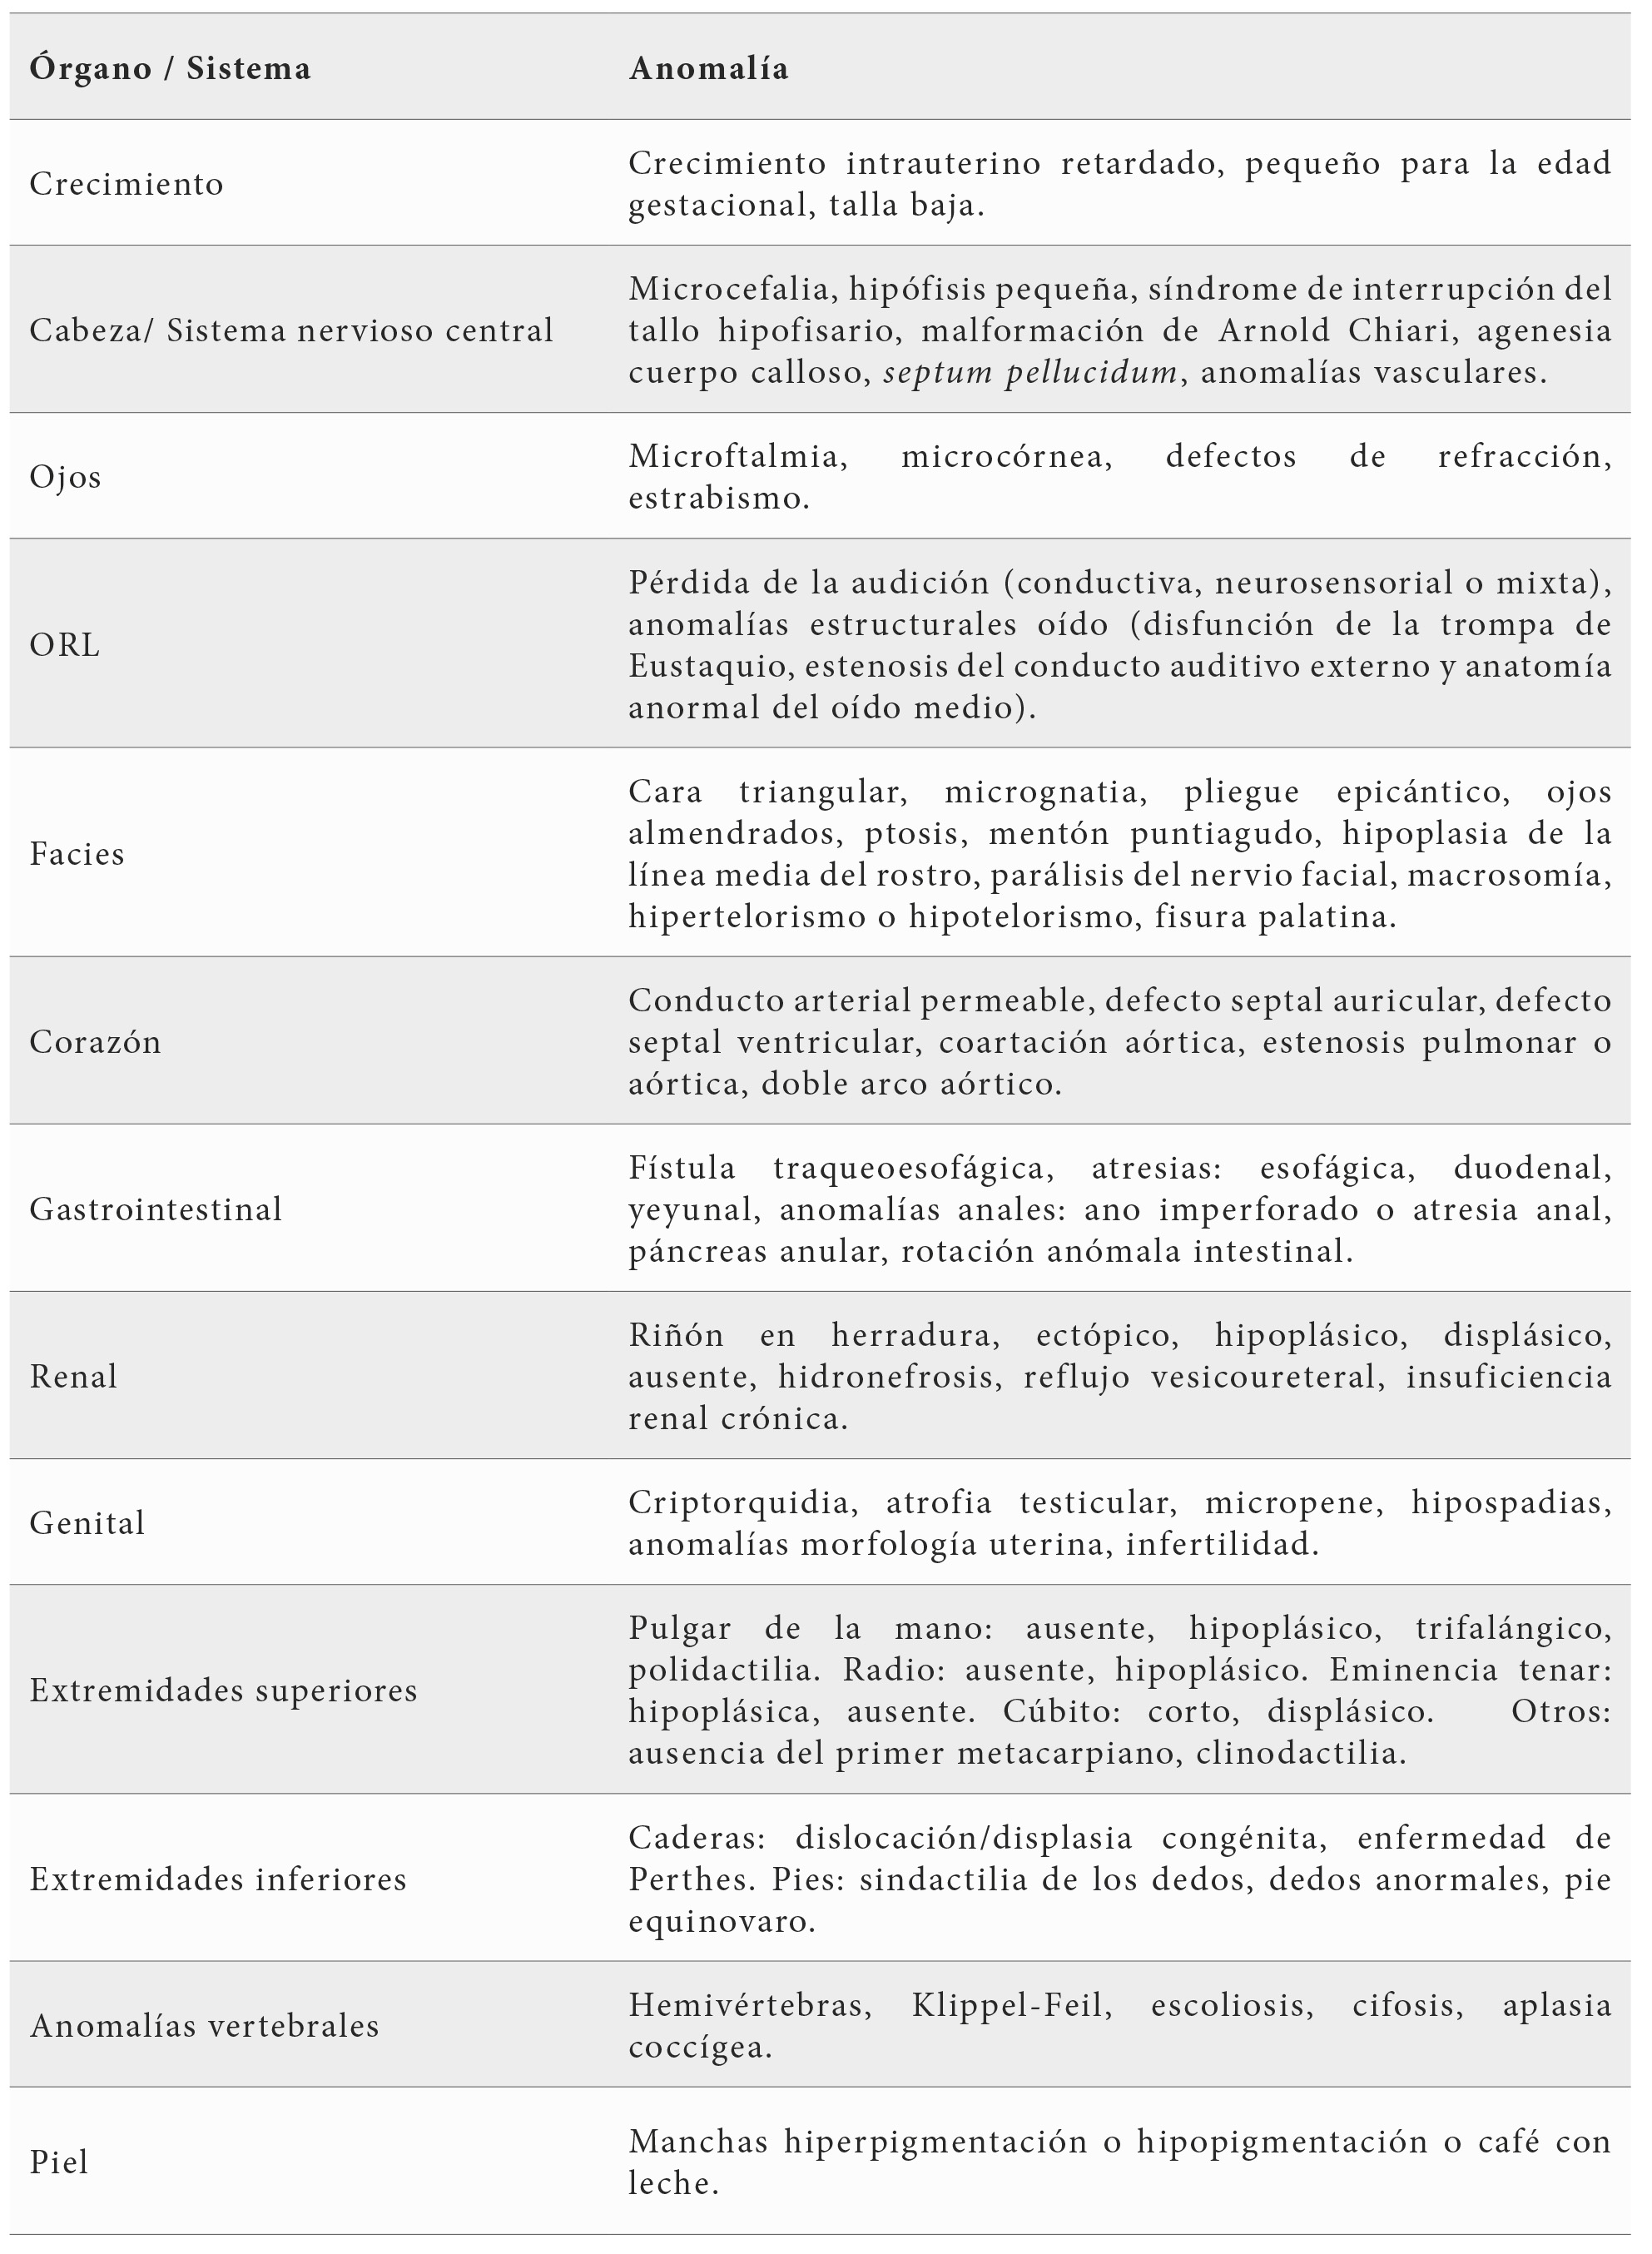
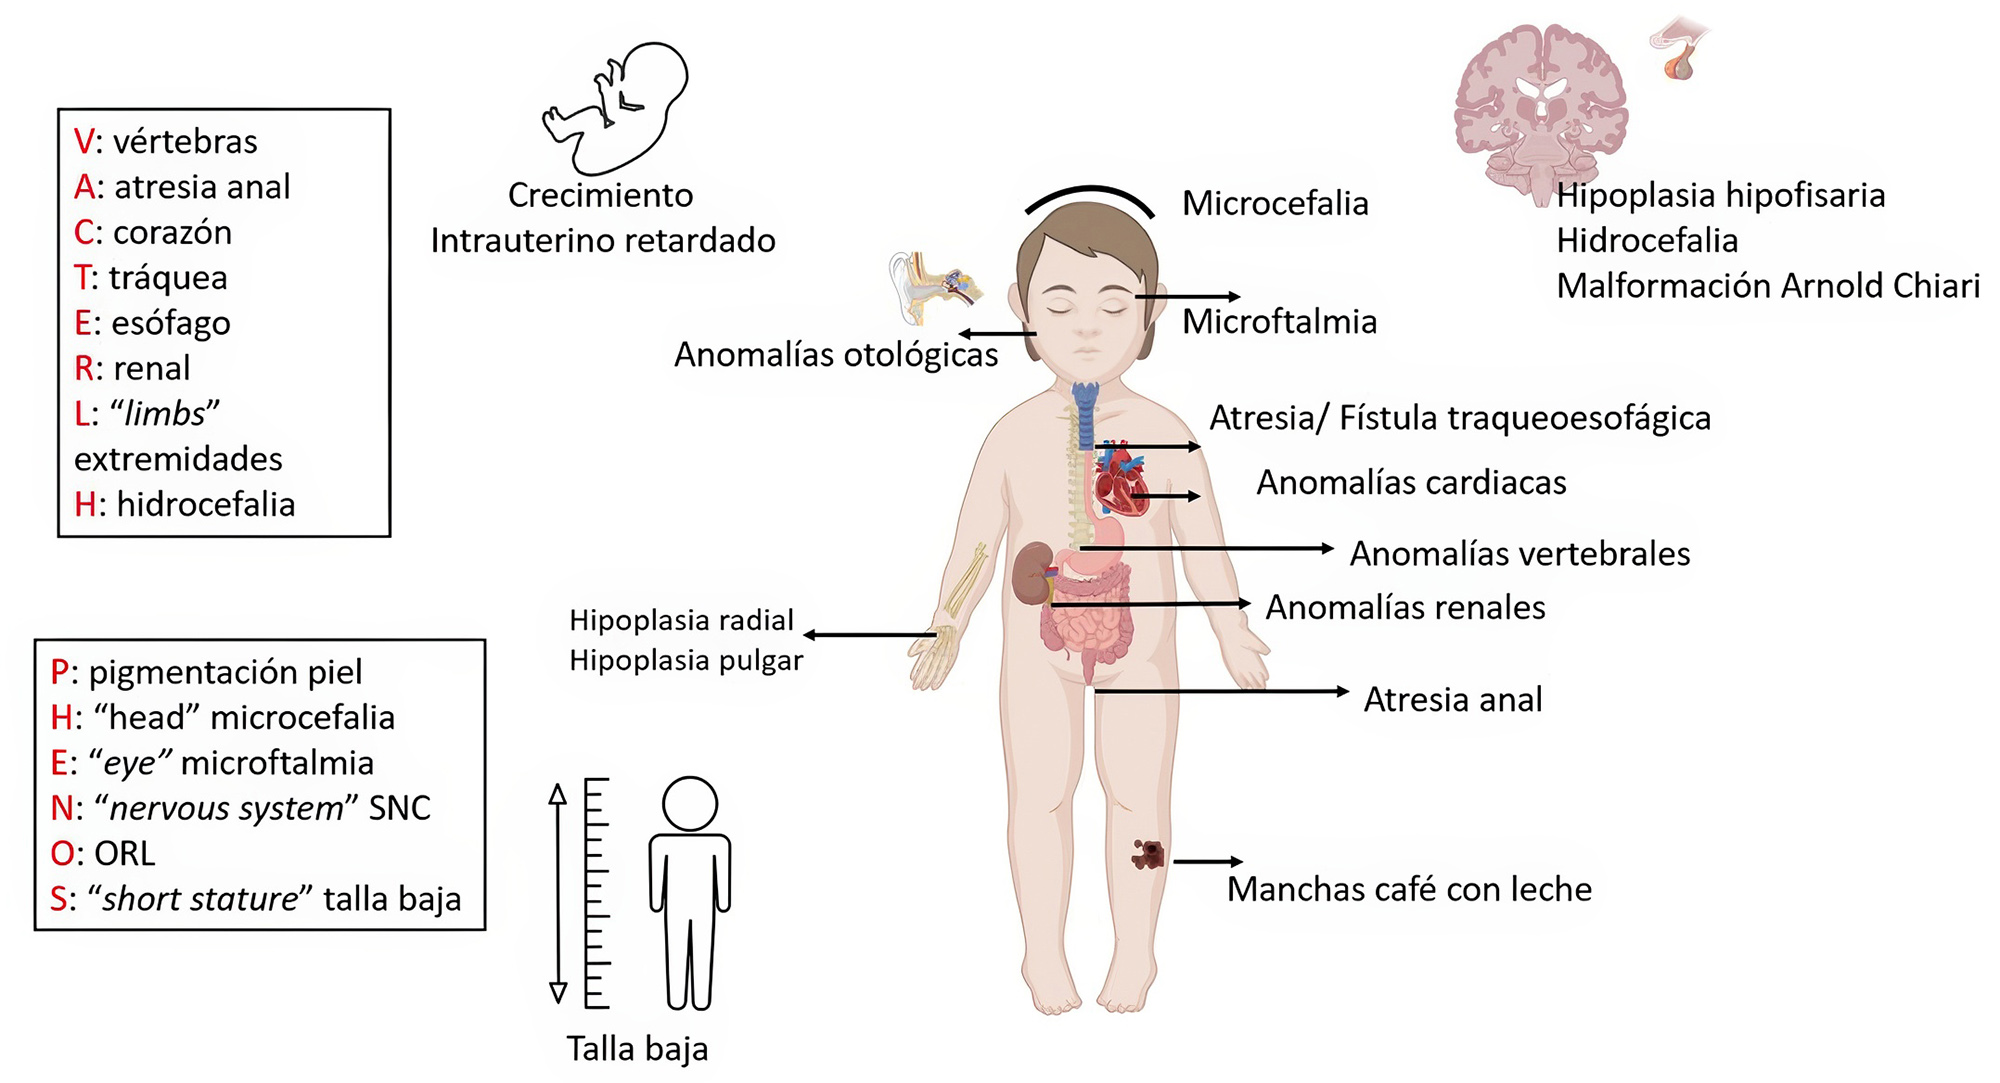
En el registro nacional español de pacientes con AF, donde 227 pacientes españoles están registrados entre 1998 y 2021, las anomalías más frecuentes fueron: talla baja, anomalías cutáneas y esqueléticas, seguidas de alteraciones en la cabeza y aparato genitourinario (4).
La talla baja se describe en el 43 – 60 % de los pacientes, siendo uno de los hallazgos más frecuentemente descritos. Incluso puede manifestarse como la única característica en un 4% de los pacientes (2,25). Recientemente se han desarrollado las gráficas de crecimiento para AF a través de los datos clínicos de 260 pacientes, indicando que la talla final era 10 cm inferior a la población general en mujeres y 13 cm en hombres, siendo la talla final en mujeres de 153 cm (-1,65 DE) y de 164 cm en varones (-1,84 DE) (26). Además de la talla baja, es importante remarcar que estos pacientes presentan un índice de masa corporal (IMC) inferior a la media (-0,2 DE), registrándose en las series que entre el 22-38% presentan un IMC bajo (25).
Manifestaciones endocrinológicas:
Dentro de la evaluación del paciente con AF se ha remarcado la importancia del cribado de alteraciones endocrinológicas debido a su alta frecuencia, entre el 70 y el 80% según las series (27). Las alteraciones más frecuentes descritas son las alteraciones tiroideas y el déficit de hormona de crecimiento (DGH). Los pacientes que reciben trasplante de progenitores hematopoyéticos (TPH) presentan mayor riesgo de presentar alteraciones endocrinológicas principalmente hipotiroidismo, alteración del metabolismo glucémico y afectación gonadal. Se ha observado que estas alteraciones son más frecuentes a menor edad del TPH (28). En la serie de pacientes con AF sometidos a TPH publicada por Barnum et al. (29) el 86% de los pacientes presentó al menos una alteración endocrinológica siendo las alteraciones más frecuentes el hipotiroidismo seguido de hipogonadismo y la disminución de la densidad mineral ósea. Todas estas alteraciones podrían influir en la talla baja característica de esta enfermedad (Figura 4). Sin embargo, la serie de Rose et al. (25) no encontró diferencias significativas en la talla entre los pacientes con AF que habían recibido TPH y los que no (-2,2 DE vs -2,1 DE), pero si observaron mayor porcentaje de alteraciones endocrinológicas en el grupo que había recibido TPH. Otros autores objetivaron que los pacientes sin alteraciones endocrinológicas también presentaban talla baja (30).Por tanto, aunque el TPH favorezca la presencia de un mayor porcentaje de anomalías endocrinológicas, sobre todo hipotiroidismo e hipogonadismo, no explicaría en su totalidad la talla baja.
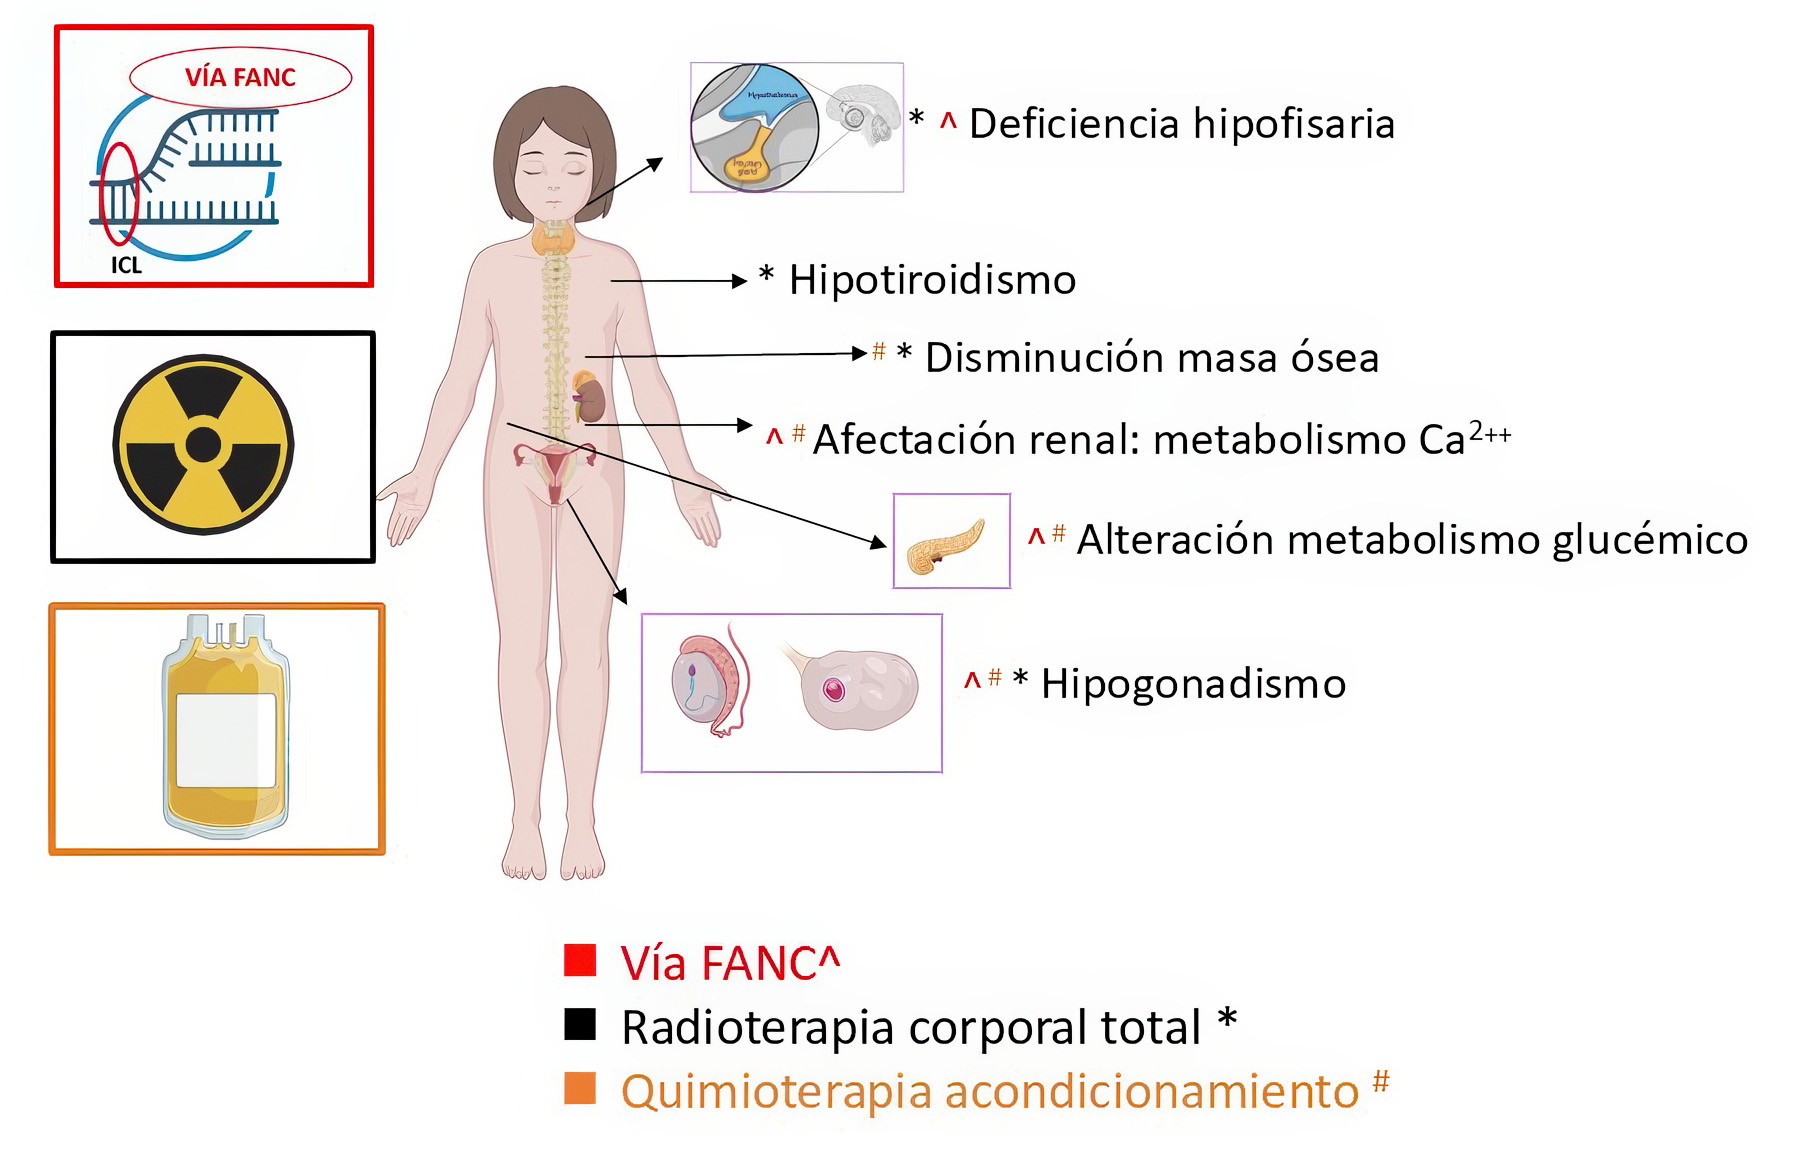
- Déficit de hormona de crecimiento
La prevalencia descrita de deficiencia de hormona de crecimiento varía entre el 63% y el 9% (25,31). Sin embargo, este porcentaje parece estar sobreestimado ya que en la mayoría de estudios clasifican el DGH en base a las pruebas de estímulo sin especificar los valores absolutos de factor de crecimiento semejante a la insulina tipo 1 (IGF-I) y de la proteína transportadora 3 del factor de crecimiento similar a la insulina (IGFBP-3), ni la velocidad de crecimiento para confirmar el DGH (30,31,32,33). Aunque este porcentaje podría ser menor al descrito en la literatura, podría situarse entre el 4 y el 25 % de los pacientes, en asociación con la presencia de anomalías estructurales hipofisarias (hipoplasia hipofisaria, síndrome de interrupción del tallo hipofisario y neurohipófisis ectópica). Es en estos casos donde verdaderamente se ha demostrado la existencia de DGH (34,35). En un estudio reciente, se objetivó que el 81% presentaban al menos una anomalía del sistema nervioso central (SNC), siendo los hallazgos más frecuentes volumen hipofisario menor a -1 DE y malformación Chiari tipo 1. No se objetivó correlación entre presentar anomalías hormonas con el volumen hipofisario. Sin embargo, el único paciente que presentó DGH fue aquel cuyo volumen hipofisario fue patológico por debajo -2 DE (35). Parece que la vía FANC podría tener una implicación en fases tempranas del desarrollo del SNC (36).
Los estudios se han centrado en las endocrinopatías, principalmente en DGH como causa de talla baja ya que es una de las características más frecuentes, pero este hecho no es consistente debido a que los grupos sin DGH también presentan una talla inferior a la población. Además, en el estudio realizado por Barbus et al. (26), el 25% de los pacientes habían sido tratados con GH, pero no mostraban diferencias en el percentil ni en la talla final con respecto a los no tratados con DGH en el momento de crear las gráficas de crecimiento para pacientes con AF. Por tanto, esto apoya la idea de que la talla baja parece ser inherente a la enfermedad y se necesitan más estudios para conocer el motivo de la talla baja en AF.
- Hipotiroidismo
La prevalencia descrita de hipotiroidismo es en torno al 36-60%. Al igual que el DGH este porcentaje parece estar sobreestimado debido a que en las series definen hipotiroidismo como elevaciones leves de la hormona estimulante del tiroides (TSH) con T4L normal. Este porcentaje llega a reducirse del 36% al 5% si clasificáramos como hipotiroidismo aquellos que estaban bajo tratamiento hormonal sustitutivo con levotiroxina en las series descritas (31,30). Es importante recordar que las elevaciones leves de TSH (por debajo de 10 mU/L) pueden ser falsos positivos. En la literatura, la tasa de falsos positivos varía entre el 2% y el 17% (37).
La causa de esta alteración podría justificarse como efecto secundario al tratamiento recibido. Las alteraciones tiroideas descritas en pacientes que han recibido TPH, varían desde hipotiroidismo primario y central; hipertiroidismo; tiroiditis autoinmune; alteración del volumen tiroideo y la presencia de nódulos benignos y malignos. La irradiación corporal total (ICT) empleada en el TPH juega un papel importante en la aparición de hipotiroidismo, ya que provoca mayor reducción del volumen tiroideo y una mayor frecuencia de nódulos (38). La terapia de acondicionamiento para el TPH no es la única causa per se de afectación tiroidea. Tras el TPH se ha observado que pueden presentar tiroiditis secundaria a la reactivación de infecciones víricas como el citomegalovirus o la transferencia adoptiva de anticuerpos antitiroideos (o células T) del donante al receptor, incluso cuando se utiliza procedimiento de selección CD34+. También se ha descrito disfunción tiroidea secundaria a la expresión anormal de autoanticuerpos tras el TPH, descrito en pacientes que han recibido anticuerpos monoclonales o timoglobulina. Estos dos procesos se utilizan en el proceso de TPH en AF. Otra causa de afectación tiroidea es la enfermedad de injerto contra receptor, ya que puede producir tiroiditis inflamatoria, debido a que esta puede estimular y suprimir el sistema inmunitario mediante efectos inmunosupresores directos (39).
- Afectación gonadal y fertilidad
La afectación gonadal podría ser inherente a la AF. En las mujeres con AF se ha observado que tienen fallo ovárico precoz y los hombres presentan tamaño testicular disminuido y azoospermia. Un estudio realizado en mujeres con AF objetivó que presentaban niveles disminuidos de antimulleriana en comparación con sus familiares no afectados, sin que se asociara al tipo de gen afectado o terapia recibida (40). Rose S. et al. (25) observaron que los pacientes con AF presentaban un volumen testicular disminuido para su edad y estadio puberal. Además, observaron que el 40% de los pacientes adultos y el 13% de los pacientes pediátricos presentaban niveles de FSH > 18 mUI/mL. En esta cohorte, ninguno de los pacientes pediátricos presentó retraso puberal, lo que podría indicar fallo gonadal parcial. Giri et al.(31) también indicaron que el 64 % de los pacientes presentaron hipogonadismo, con hipogenitalismo y disminución del tamaño testicular en los varones. Otro estudio de pacientes varones con azoospermia objetivó que en el 7% la causa subyacente era la afectación en la vía FANC (41).
La vía FANC parece estar implicada en el desarrollo de fallo ovárico precoz y en la azoospermia masculina (41,42). A este riesgo intrínseco se suma el daño gonadotóxico observado en pacientes sometidos a TPH, secundario al régimen de acondicionamiento recibido, que incluye irradiación corporal total (ICT) y ciclofosfamida (43,44). En ambos sexos, los agentes alquilantes (ciclofosfamida) son los que con mayor frecuencia y gravedad afectan a la función gonadal (45). El efecto tóxico de la ICT está directamente relacionado con la dosis. En el caso de AF se utilizan dosis bajas 1.5-3 Gy, pero el ovocito es extremadamente sensible a una radiación inferior a 2 Gy, de tal forma que recibir una radiación de 3 Gy se asocia a fallo ovárico alrededor de los 35-40 años. El momento de aparición de fallo ovárico se verá influido según el momento de la exposición de la radioterapia, de manera que será más precoz cuanto más temprana sea la edad de exposición y la dosis de radioterapia (43). En niños, dosis inferiores a 4 Gy se asocian con daño germinal y dosis superiores a 20 Gy con disfunción de las células de Leydig (44).
- Salud ósea
Se ha descrito que estos pacientes presentan una disminución de la densidad mineral ósea. Sin embargo, estos hallazgos deben interpretarse con cautela, ya que, al ajustar los resultados por la talla, la composición ósea resulta ser normal (25,46). En un estudio reciente, realizado en una cohorte retrospectiva de 77 pacientes, se observó un bajo porcentaje de fracturas, así como valores normales en la densitometría ósea, independientemente de si los pacientes habían recibido TPH (47). Por tanto, los pacientes con AF no parecen presentar una disminución de la densidad mineral ósea ni un mayor riesgo de fracturas en comparación con la población general.
- Alteración del metabolismo glucémico
La diabetes es una comorbilidad frecuente asociada a la AF, pero la etiología de la diabetes aún no se ha descrito con claridad. Entre un 27-81% presentan alteración del metabolismo glucémico (25,27). En un estudio donde realizan sobrecarga oral de glucosa a sujetos con AF y controles, se observa que estos pacientes presentan una secreción de insulina en la fase inicial significativamente reducida en comparación con los sujetos sanos y altas concentraciones de insulina en las fases posteriores. Observando que los pacientes con AF con mayor grado de deficiencia de insulina tenían un IMC inferior (48). Un estudio reciente parece explicar este fenómeno, observando que los pacientes con AF presentan un gasto energético menor y presentan una preferencia lipídica como fuente de energía tras ingesta oral de glucosa (49). Se cree que estos pacientes presentan una disfunción de las células β y una resistencia periférica a la insulina posiblemente debido a la adaptación a la situación crónica de estrés oxidativo (50).
Conclusiones
- El seguimiento endocrinológico debe integrarse de forma sistemática en el manejo de estos pacientes, dada la relativa frecuencia de alteraciones asociadas.
- La talla baja de estos pacientes parece inherente a la enfermedad, siendo el déficit de hormona de crecimiento poco frecuente, pero a tener en cuenta ante la presencia de anomalías hipofisarias.
- Sería de gran interés profundizar en el conocimiento de las alteraciones del metabolismo celular derivadas de los defectos en la replicación del ADN, así como en el papel de la acumulación de especies reactivas de oxígeno en la anemia de Fanconi y su posible relación con las alteraciones endocrinológicas.
agradecimientos
Los autores quieren expresar su agradecimiento a los pacientes con anemia de Fanconi, y a sus familias.
DECLARACIÓN DE TRANSPARENCIA
Los autores/as de este artículo declaran no tener ningún tipo de conflicto de intereses respecto a lo expuesto en el presente trabajo.
bibliografía
- ↑García-De-Teresa B, Rodríguez A, Frias S. Chromosome Instability in Fanconi Anemia: From Breaks to Phenotypic Consequences. doi:10.3390/genes11121528.
- ↑Fiesco-Roa MO, Giri N, McReynolds LJ, Best AF, Alter BP. Genotype-Phenotype Associations in Fanconi Anemia: A Literature Review. Blood Rev 2019; 37: 100589.
- ↑Stevens RF, Meyer S. Fanconi and Glanzmann: The men and their works. Br J Haematol 2002; 119: 901–904.
- ↑Ramírez MJ, Pujol R, Minguillón J, Bogliolo M, Persico I, Cavero D et al. Prognostic significance of mutation type and chromosome fragility in Fanconi anemia. Am J Hematol doi:10.1002/AJH.27520.
- ↑Bogliolo M, Pujol R, Aza-Carmona M, Muñoz-Subirana N, Rodriguez-Santiago B, Casado JA et al. Optimised molecular genetic diagnostics of Fanconi anaemia by whole exome sequencing and functional studies. J Med Genet 2020; 57: 258–268.
- ↑Association of complementation group and mutation type with clinical outcome in fanconi anemia. European Fanconi Anemia Research Group – PubMed. https://pubmed.ncbi.nlm.nih.gov/11110674/ (accessed 27 Feb2024).
- ↑Garaycoechea JI, Patel KJ. Why does the bone marrow fail in Fanconi anemia? Blood 2014; 123: 26–34.
- ↑Castella M, Pujol R, Callén E, Ramírez MJ, Casado JA, Talavera M et al. Chromosome fragility in patients with Fanconi anaemia: diagnostic implications and clinical impact. J Med Genet 2011; 48: 242–250.
- ↑Homan CC, Scott HS, Venugopal P. Another Fanconi anemia gene joins the club. J Clin Invest 2025; 135. doi:10.1172/JCI192382.
- ↑Kimble DC, Lach FP, Gregg SQ, Donovan FX, Flynn EK, Kamat A et al. A comprehensive approach to identification of pathogenic FANCA variants in Fanconi anemia patients and their families. Hum Mutat 2018; 39: 237–254.
- ↑Pilonetto D V., Pereira NF, Bonfim CMS, Ribeiro LL, Bitencourt MA, Kerkhoven L et al. A strategy for molecular diagnostics of Fanconi anemia in Brazilian patients. Mol Genet Genomic Med 2017; 5: 360–372.
- ↑Bogliolo M, Pujol R, Aza-Carmona M, Muñoz-Subirana N, Rodriguez-Santiago B, Casado JA et al. Optimised molecular genetic diagnostics of Fanconi anaemia by whole exome sequencing and functional studies. J Med Genet 2020; 57: 258–268.
- ↑Anemia Research Fund F. Pautas para el manejo clínico de la anemia de Fanconi, Quinta edición 2020. .
- ↑Kutler DI, Singh B, Satagopan J, Batish SD, Berwick M, Giampietro PF et al. A 20-year perspective on the International Fanconi Anemia Registry (IFAR). Blood 2003; 101: 1249–1256.
- ↑Garaycoechea JI, Patel KJ. Why does the bone marrow fail in Fanconi anemia? Blood 2014; 123: 26–34.
- ↑Rosenberg PS, Greene MH, Alter BP. Cancer incidence in persons with Fanconi anemia. Blood 2003; 101: 822–826.
- ↑Altintas B, Giri N, McReynolds LJ, Best A, Alter BP. Genotype-phenotype and outcome associations in patients with Fanconi anemia: the National Cancer Institute cohort. Haematologica 2023; 108: 69–82.
- ↑Shimamura A, Alter BP. Pathophysiology and management of inherited bone marrow failure syndromes. Blood Rev 2010; 24: 101–122.
- ↑Karempelis P, Greenlund L, Gruhl R, Dorrity J, Wagner J, Roby B. Etiologies of hearing loss in Fanconi Anemia. Int J Pediatr Otorhinolaryngol 2022; 155. doi:10.1016/J.IJPORL.2022.111068.
- ↑Graf CM, Nichele S, Siviero RB, Loth G, Trennepohl JP, Zinher MT et al. Ocular Manifestations in Patients with Fanconi Anemia: A Single-Center Experience Including 106 Patients. J Pediatr 2022; 242: 228-234.e1.
- ↑Kroeger PT, Drummond BE, Miceli R, McKernan M, Gerlach GF, Marra AN et al. The zebrafish kidney mutant zeppelin reveals that brca2/fancd1 is essential for pronephros development. Dev Biol 2017; 428: 148–163.
- ↑Sathyanarayana V, Lee B, Wright NB, Santos R, Bonney D, Wynn R et al. Patterns and frequency of renal abnormalities in Fanconi anaemia: implications for long-term management. Pediatr Nephrol 2018; 33: 1547–1551.
- ↑Chapter 2. Diagnosis of Fanconi Anemia: Testing and Genetic Counseling. .
- ↑Bourke G, Wilks D, Kinsey S, Feltbower RG, Giri N, Alter BP. The incidence and spectrum of congenital hand differences in patients with Fanconi anaemia: analysis of 48 patients. J Hand Surg Eur Vol 2022; 47: 711–715.
- ↑Rose SR, Myers KC, Rutter MM, Mueller R, Khoury JC, Mehta PA et al. Endocrine phenotype of children and adults with Fanconi anemia. Pediatr Blood Cancer 2012; 59: 690–696.
- ↑Barbus C, Rayannavar A, Miller BS, Jenkins MJ, Addo OY, Rayes A et al. Development of specific growth charts for children with Fanconi anemia. Am J Med Genet A doi:10.1002/AJMG.A.63554.
- ↑Petryk A, Shankar RK, Giri N, Hollenberg AN, Rutter MM, Nathan B et al. Endocrine disorders in Fanconi anemia: recommendations for screening and treatment. J Clin Endocrinol Metab 2015; 100: 803–811.
- ↑Dietz AC, Mehta PA, Vlachos A, Savage SA, Bresters D, Tolar J et al. Current Knowledge and Priorities for Future Research in Late Effects after Hematopoietic Cell Transplantation for Inherited Bone Marrow Failure Syndromes: Consensus Statement from the Second Pediatric Blood and Marrow Transplant Consortium International Conference on Late Effects after Pediatric Hematopoietic Cell Transplantation. Biol Blood Marrow Transplant 2017; 23: 726–735.
- ↑Barnum JL, Petryk A, Zhang L, DeFor TE, Baker KS, Steinberger J et al. Endocrinopathies, Bone Health, and Insulin Resistance in Patients with Fanconi Anemia after Hematopoietic Cell Transplantation. Biol Blood Marrow Transplant 2016; 22: 1487.
- ↑Wajnrajch MP, Gertner JM, Huma Z, Popovic J, Lin K, Verlander PC et al. Evaluation of growth and hormonal status in patients referred to the international fanconi anemia registry. Pediatrics 2001; 107: 744–754.
- ↑Giri N, Batista DL, Alter BP, Stratakis CA. Endocrine abnormalities in patients with fanconi anemia. Journal of Clinical Endocrinology and Metabolism 2007; 92: 2624–2631.
- ↑Giri N, Batista DL, Alter BP, Stratakis CA. Endocrine abnormalities in patients with Fanconi anemia. J Clin Endocrinol Metab 2007; 92: 2624–2631.
- ↑Wajnrajch MP, Gertner JM, Huma Z, Popovic J, Lin K, Verlander PC et al. Evaluation of growth and hormonal status in patients referred to the International Fanconi Anemia Registry. Pediatrics 2001; 107: 744–754.
- ↑Trivin C, Gluckman E, Leblanc T, Cousin MN, Soulier J, Brauner R. Factors and markers of growth hormone secretion and gonadal function in Fanconi anemia. Growth Horm IGF Res 2007; 17: 122–129.
- ↑Corredor B, Solís I, Zubicaray J, Sevilla J, Argente J. Small pituitary volume and central nervous system anomalies in Fanconi Anemia. Front Endocrinol (Lausanne) 2024; 15. doi:10.3389/FENDO.2024.1385650.
- ↑Sii-Felice K, Etienne O, Hoffschir F, Mathieu C, Riou L, Barroca V et al. Fanconi DNA repair pathway is required for survival and long-term maintenance of neural progenitors. EMBO Journal 2008; 27: 770–781.
- ↑Campi I, Dell’Acqua M, Grassi ES, Vigone MC, Persani L. Unusual causes of hyperthyrotropinemia and differential diagnosis of primary hypothyroidism: a revised diagnostic flowchart. Eur Thyroid J 2023; 12. doi:10.1530/ETJ-23-0012.
- ↑Cattoni A, Molinari S, Gaiero A, De Lorenzo P, Fichera G, Riva B et al. Thyroid Disorders Following Hematopoietic Stem Cell Transplantation in Childhood: Impact of Conditioning Regimen on Thyroid Dysfunction, Volume Changes, and Occurrence of Nodules. Transplant Cell Ther 2022; 28: 506.e1-506.e12.
- ↑Slatter MA, Gennery AR, Cheetham TD, Bhattacharya TD, Crooks BNA, Flood TJ et al. Thyroid dysfunction after bone marrow transplantation for primary immunodeficiency without the use of total body irradiation in conditioning. Bone Marrow Transplant 2004; 33: 949–953.
- ↑Sklavos MM, Giri N, Stratton P, Alter BP, Pinto LA. Anti-Müllerian hormone deficiency in females with Fanconi anemia. J Clin Endocrinol Metab 2014; 99: 1608–1614.
- ↑Krausz C, Riera-Escamilla A, Chianese C, Moreno-Mendoza D, Ars E, Rajmil O et al. From exome analysis in idiopathic azoospermia to the identification of a high-risk subgroup for occult Fanconi anemia. Genetics in Medicine 2019; 21: 189–194.
- ↑Zhao J, Zhang Y, Li W, Yao M, Liu C, Zhang Z et al. Research progress of the Fanconi anemia pathway and premature ovarian insufficiency†. Biol Reprod 2023; 109: 570–585.
- ↑Wallace WHB, Thomson AB, Saran F, Kelsey TW. Predicting age of ovarian failure after radiation to a field that includes the ovaries. Int J Radiat Oncol Biol Phys 2005; 62: 738–744.
- ↑Lee SH, Shin CH. Reduced male fertility in childhood cancer survivors. Ann Pediatr Endocrinol Metab 2013; 18: 168–72.
- ↑Figueiredo AA, Cavaco D, Damásio I, Maciel J, Pinheiro S, Donato S et al. Endocrine complications after hematopoietic stem cell transplantation during childhood-Results from a close follow-up in a cohort of 152 patients. Clin Endocrinol (Oxf) 2023; 98: 202–211.
- ↑Rose SR, Rutter MM, Mueller R, Harris M, Hamon B, Bulluck AF et al. Bone mineral density is normal in children with Fanconi anemia. Pediatr Blood Cancer 2011; 57: 1034–1038.
- ↑Koo J, Howell JC, Hornung L, Sabulski A, Mehta PA, Davies SM et al. Infrequent fractures and resilient bone mineral density: bone health in patients with Fanconi anemia. Haematologica 2024; 109: 3435–3438.
- ↑Elder DA, D’Alessio DA, Eyal O, Mueller R, Smith FO, Kansra AR et al. Abnormalities in glucose tolerance are common in children with Fanconi anemia and associated with impaired insulin secretion. Pediatr Blood Cancer 2008; 51: 256–260.
- ↑Vicente-Muñoz S, Summer SS, Galletta TJ, Mehta KY, Lane AN, Davies SM et al. Metabolic reprogramming in Fanconi anemia: Evidence of compromised glucose oxidation, enhanced ketogenesis, and metabolic inflexibility. Sci Adv 2025; 11: 6117.
- ↑Drews G, Krippeit-Drews P, Duïfer M. Oxidative stress and beta-cell dysfunction. Pflugers Arch 2010; 460: 703–718.
Beatriz Corredor Andrés
Servicio Endocrinología. Hospital Infantil Universitario Niño Jesús
Avda. Menéndez Pelayo, 65 · 28009 Madrid
Tlf.: +34 915 03 59 00 | E-Mail: Bea.corredor@gmail.com
Enviado: 09.06.26
Revisado: 14.06.26
Aceptado: 22.07.26