Resumen
Las anomalías vasculares constituyen un grupo extraordinariamente heterogéneo de afecciones que abarcan desde los tumores vasculares benignos comunes hasta malformaciones estructurales complejas de difícil manejo. Históricamente arraigadas en una nomenclatura confusa, su enfoque ha dado un vuelco radical gracias a la convergencia de la caracterización clínico-biológica y los descubrimientos en genética molecular. El correcto diagnóstico diferencial y la clasificación precisa son imperativos metodológicos esenciales para establecer una estrategia terapéutica adecuada.
En el presente trabajo se revisan las actualizaciones más recientes incorporadas por la Sociedad Internacional para el Estudio de las Anomalías Vasculares (ISSVA), destacando la integración de dimensiones histológicas, genéticas y fisiopatológicas. Asimismo, se examina el panorama terapéutico actual, el cual abarca desde el uso consolidado de los betabloqueantes en los hemangiomas infantiles hasta la incorporación de terapias dirigidas de precisión -como el Sirolimus, la bleomicina y los inhibidores de MEK- destinadas al control de malformaciones vasculares complejas y refractarias asociadas a mutaciones en las vías PI3K/AKT/mTOR y RAS/MAPK/ERK.
Abstract
Vascular anomalies constitute an extraordinarily heterogeneous group of conditions ranging from common benign vascular tumors to complex, difficult-to-manage structural malformations. Historically rooted in a confusing nomenclature, their approach has undergone a radical shift thanks to the convergence of clinical-biological characterization and discoveries in molecular genetics. Accurate differential diagnosis and precise classification are essential methodological imperatives to establish an appropriate therapeutic strategy.
This paper reviews the most recent updates incorporated by the International Society for the Study of Vascular Anomalies (ISSVA), highlighting the integration of histological, genetic, and pathophysiological dimensions. Furthermore, it examines the current therapeutic landscape, which spans from the well-established use of beta-blockers in infantile hemangiomas to the incorporation of precision targeted therapies -such as sirolimus, bleomycin, and MEK inhibitors- aimed at managing complex and refractory vascular malformations associated with mutations in the PI3K/AKT/mTOR and RAS/MAPK/ERK pathways.
Palabras clave: Anomalías vasculares; Clasificación ISSVA; Hemangiomas; Malformaciones vasculares; Terapias dirigidas; Medicina de precisión.
Keywords: Vascular anomalies; ISSVA classification; Hemangiomas; Vascular malformations; Targeted therapies; Precision medicine.
1. Introducción y Marco Clasificatorio
El campo de las anomalías vasculares ha transitado desde una etapa puramente descriptiva y morfológica hacia una era dominada por la biología molecular y la genética de precisión. La histórica confusión terminológica, que empleaba de manera indistinta términos como “hemangioma cavernoso” para referirse a verdaderas malformaciones, comenzó a subsanarse con los postulados de Mulliken y Glowaki (1). Este binomio diferenció claramente las lesiones proliferativas (tumores) de los errores innatos del desarrollo vascular (malformaciones).
En la actualidad, el órgano regulador internacional, la Sociedad Internacional para el Estudio de las Anomalías Vasculares (ISSVA), ha redefinido este esquema (2). Su clasificación integra una visión multidimensional que evalúa cuatro pilares diagnósticos: la histología y la inmunohistoquímica, la genética molecular, la expresión fisiopatológica y la respuesta a terapias dirigidas. Este enfoque no solo optimiza la categorización nosológica, sino que dicta de manera directa dianas terapéuticas farmacológicas específicas.
Desde una perspectiva conceptual y biológica, la línea divisoria fundamental separa a los tumores vasculares (siendo el hemangioma infantil el arquetipo) de las malformaciones vasculares (1). Los hemangiomas se definen como neoplasias benignas caracterizadas por una proliferación celular activa de células endoteliales seguida de una fase de involución espontánea gradual. Por el contrario, las malformaciones vasculares representan dismorfogénesis estructurales; están siempre presentes desde el nacimiento -aunque su manifestación clínica pueda retrasarse-, carecen de proliferación celular mitótica activa y nunca involucionan, experimentando una expansión lenta debida a cambios de presión, ectasia, respuesta hormonal o hipertrofia tisular.
Las diferencias diagnósticas clave consolidadas por la ISSVA permiten una discriminación precisa en la práctica clínica:
- Hemangiomas infantiles: Típicamente no son visibles en el momento del nacimiento, creciendo rápidamente durante las primeras semanas de vida. Atraviesan una fase de proliferación rápida (hiperplasia) entre el primer y el sexto mes, para posteriormente iniciar una involución espontánea que se prolonga entre el primer y el duodécimo año de vida. Presentan una marcada preponderancia en el sexo femenino (relación 3:1) y muestran una firma inmunohistoquímica patognomónica: la positividad para el transportador de glucosa tipo 1 (GLUT-1).
- Malformaciones vasculares: Están presentes de forma indefectible desde el nacimiento, si bien las formas profundas o de bajo flujo pueden pasar desapercibidas inicialmente. No exhiben proliferación endotelial, sino un crecimiento proporcional al del paciente con expansión por hipertrofia. Su curso clínico habitualmente no presenta la involución espontánea. Su distribución por sexos es homogénea (proporción 1:1) y se caracterizan por ser estrictamente GLUT-1 negativas.
2. Tumores Vasculares: El Espectro de los Hemangiomas
2.1. Clasificación Morfológica y Cronología Biológica
Los hemangiomas infantiles se dividen morfológicamente en dos grandes variantes con implicaciones pronósticas dispares (1,3). Los hemangiomas focales representan la mayoría de los casos (aproximadamente el 85%) y tienden a emerger de forma circunscrita, habitualmente respetando las líneas o pliegues de fusión embriológica de la economía corporal. En contraste, los hemangiomas segmentarios (15% restante) comprometen territorios anatómicos extensos o unidades de desarrollo embrionario bien definidas; esta variante presenta un riesgo significativamente mayor de complicaciones locales, ulceración y asociación a síndromes neurocutáneos o malformativos complejos (como el síndrome PHACE o LUMBAR).
La cinética de crecimiento de estas lesiones sigue una cronología biológica predecible. La fase proliferativa se subdivide en dos etapas críticas: una aceleración inicial entre la primera y la octava semana de vida, seguida de una segunda oleada de crecimiento entre el cuarto y el sexto mes. Hacia el séptimo mes se objetiva un enlentecimiento de la actividad mitótica, culminando la fase proliferativa alrededor del noveno mes de vida, momento en el cual se estabiliza la lesión para dar paso a la lenta fase de involución. Con respecto a su etiopatogenia, la clásica hipótesis que postulaba la embolización o participación directa de tejido placentario -sugerida debido a la coexpresión de GLUT-1, merosina y antígeno de Lewis- ha sido descartada por los estudios transcriptómicos y moleculares recientes, orientando las investigaciones actuales hacia alteraciones intrínsecas de las células progenitoras endoteliales multipotentes y fenómenos de hipoxia tisular local.
2.2. Complicaciones Clínicas y Secuelas
A pesar de su naturaleza benigna y su curso involutivo, un porcentaje no despreciable de hemangiomas cursa con complicaciones severas (4):
- Ulceración: Constituye la complicación más frecuente. Aparece típicamente de forma temprana, durante el pico de la fase proliferativa, y con especial predilección por las variantes segmentarias y localizaciones en zonas de fricción (área del pañal, labios o pliegues axilares). Aunque su etiología exacta sigue siendo objeto de debate, se asocia a la isquemia tisular debido a su rápido crecimiento. Clínicamente cursa con dolor intenso, episodios repetidos de sangrado y sobreinfección bacteriana secundaria, dejando siempre como secuela una cicatriz permanente.
- Destrucción y compromiso tisular: Aquellas lesiones extensas o ubicadas en localizaciones críticas pueden comprometer la función u obliterar estructuras vitales. Destacan los hemangiomas palpebrales (riesgo inminente de ambliopía por oclusión visual o astigmatismo inducido), los nasales (deformidad por afectación de los cartílagos nasales) y los labiales (interferencia con la succión).
- Involución incompleta: Contrario a la creencia popular de una resolución ad integrum, hasta el 50% de los casos no logra una involución macroscópicamente completa. El residuo lesional suele manifestarse en forma de masas de tejido fibroadiposo redundante, telangiectasias superficiales persistentes y alteraciones epidérmicas como cicatrices atróficas.
2.3. Variantes Congénitas
Dentro del espectro de los tumores vasculares, es fundamental diferenciar los hemangiomas infantiles de los hemangiomas congénitos, los cuales completan su desarrollo in útero y se presentan plenamente formados en el momento del nacimiento. Este espectro comprende tres entidades clínico-patológicas bien diferenciadas:
- Hemangiomas Rápidamente Involutivos (RICH, Rapidly Involuting Congenital Hemangioma): Se presentan como masas tumorales prominentes, violáceas o exofíticas al nacer. En el periodo neonatal inmediato pueden asociarse a complicaciones hematológicas como trombocitopenia de consumo y coagulopatía moderada debido al atrapamiento plaquetario en los grandes canales vasculares internos. Su rasgo definitorio es una regresión espontanea acelerada, que habitualmente culmina antes de los 12-14 meses de edad, por lo que suelen requerir un manejo expectante no intervencionista.
- Hemangiomas No Involutivos (NICH, Non-Involving Congenital Hemangioma): Se manifiestan al nacimiento como placas purpúricas, habitualmente planas o ligeramente sobreelevadas, circundadas por un halo pálido característico y salpicadas de telangiectasias radiales. A diferencia de los anteriores, ni proliferan tras el nacimiento ni muestran signo alguno de regresión a lo largo de la vida del individuo, mostrando además una refractariedad absoluta a los tratamientos médicos convencionales. Su diagnóstico diferencial con las malformaciones arteriovenosas genuinas es un reto; requiere una estrecha correlación clínico-patológica y de imagen, destacando su perfil inmunohistoquímico característico: GLUT-2 negativo, pero consistentemente WT-1 (proteína del tumor de Wilms 1) positivos. Su resolución definitiva exige una cuidadosa planificación quirúrgica reconstructiva.
- Hemangiomas Parcialmente Involutivos (PICH, Partially Involuting Congenital Hemangioma): Representan un fenotipo intermedio. Estas lesiones inician un proceso de regresión fisiológica objetivable antes del primer año de vida, remedando el comportamiento de un RICH; sin embargo, dicho proceso se detiene abruptamente de forma prematura. Con el paso de los años, el componente residual estancado adquiere características clínicas, hemodinámicas e histológicas prácticamente indistinguibles de un NICH.
2.4. Estrategias Terapéuticas según la Fase Evolutiva
El abordaje de los hemangiomas infantiles debe adaptarse dinámicamente al momento evolutivo de la lesión:
Durante la fase de proliferación, las intervenciones buscan frenar el crecimiento y evitar complicaciones:
- Tratamiento conservador: La monitorización clínica estrecha y la observación activa son la conducta de elección en lesiones pequeñas, focales y asintomáticas ubicadas en zonas no estéticas ni funcionales.
- Farmacoterapia sistémica y tópica: Desde el hallazgo fortuito realizado por Léauté-Labrèze en 2008 (3), los betabloqueantes no selectivos -específicamente el clorhidrato de propanolol (disponible como formulación oral estandarizada, Hemangiol®)- se han consolidado como el estándar de oro de primera línea para hemangiomas con repercusión funcional o estética (4). Su mecanismo de acción induce una vasoconstricción inmediata, regulación negativa de las vías del factor de crecimiento endotelial vascular (VEGF) y del factor de crecimiento de fibroblastos (bFGF), y la posterior inducción de la apoptosis celular endotelial. Los corticoides sistémicos, el interferón alfa y la vincristina, que históricamente lideraban el arsenal terapéutico, han quedado relegados exclusivamente a casos de refractariedad absoluta o contraindicación mayor del uso de betabloqueantes (1). En lesiones superficiales de menor tamaño, el uso de maleato de timolol tópico el 0,5% ofrece un perfil de eficacia y seguridad notable.
- Láser de colorante pulsado (PDL, Pulsed Dye Laser): Emplea el principio de la fototermólisis selectiva, teniendo como diana la oxihemoglobina. Su utilidad principal radica en la fotocoagulación de lesiones superficiales precoces o en el control de componente epidérmico de lesiones mixtas.
Durante la fase de involución y estabilización, el enfoque vira hacia la reparación de las secuelas estéticas y estructurales:
- El Láser de Nd:YAG (Neodimio:Itrio-Aluminio-Granate) se emplea para tratar de forma selectiva las ectasias vasculares profundas y las telangiectasias residuales.
- El resurfacing cutáneo con láser CO2 fraccionado permite remodelar y mejorar la textura de la piel que presenta cicatrización atrófica tras la ulceración.
- La intervención quirúrgica y la liposucción se reservan para la exéresis del tejido fibroadiposo redundante, la corrección de asimetrías anatómicas complejas (especialmente en el territorio maxilofacial) y la reconstrucción de distorsiones en localizaciones de alto impacto estético y funcional como la pirámide nasal, la subunidad labial o la región periorbitaria.
3. Malformaciones Vasculares: Abordaje Clínico, intervencionista y Quirúrgico
Las malformaciones vasculares se subclasifican taxonómicamente de acuerdo con el lecho vascular predominantemente afectado (1,5) en variantes de flujo lento (venulares, venosas y linfáticas) y de flujo rápido (arteriovenosas), así como formas combinadas o mixtas.
3.1. Malformaciones Venulares
Conocidas históricamente como “manchas en vino de Oporto”, consisten histológicamente en una ectasia ectópica de las vénulas postcapilares localizadas en el plexo papilar superficial de la dermis, dispuestas en forma de intrincados ovillos vasculares. Clínicamente se manifiestan como máculas eritematosas o violáceas estables que crecen proporcionalmente con el paciente. El tratamiento de referencia absoluto es la fotocoagulación con láser de colorante pulsado (PDL). No obstante, la respuesta clínica final exhibe una notable variabilidad individual, condicionada por factores como la profundidad del plexo afectado, la localización anatómica (las lesiones de las ramas V2 y V3 del trigémino suelen mostrar mayor resistencia que las de V1) y la tendencia al desarrollo de hipertrofia de partes blandas o nódulos vasculares con la edad.
3.2. Malformaciones Venosas
Son las malformaciones de flujo lento más prevalentes. Consisten en canales venosos anómalos, dilatados y carentes de una capa muscular lisa adecuada, lo que favorece el estancamiento sanguíneo y la consiguiente formación de flebolitos por trombosis local y posterior calcificación (6,7).
La estratificación terapéutica actual se indica estrictamente en función de la profundidad anatómica de la lesión:
- Lesiones superficiales: Se benefician de la fotocoagulación con láser Nd:YAG de pulso largo (configuraciones habituales de 30W con pulsos de 0,2 a 0,3 segundos), aprovechando su mayor capacidad de penetración tisular en comparación con el PDL.
- Lesiones compuestas o mixtas: Requieren un abordaje multimodal iterativo que combina sesiones seriadas de láser Nd:YAG seguidas de una escisión quirúrgica diferida del remanente fibrovascular.
- Lesiones profundas o infiltrantes: El pilar terapéutico fundamental es la escleroterapia percutánea eco guiada (6). Entre los agentes esclerosantes destaca el uso de la bleomicina intralesional (administrada a dosis de 1 mg/kg por sesión, con un límite acumulado de 400 mg) (8). Este Quimioterápico, utilizado a bajas dosis locales, ejerce un potente efecto citotóxico endotelial directo sin inducir el edema inflamatorio masivo característico de otros agentes como el etanol puro. (Figura 1).
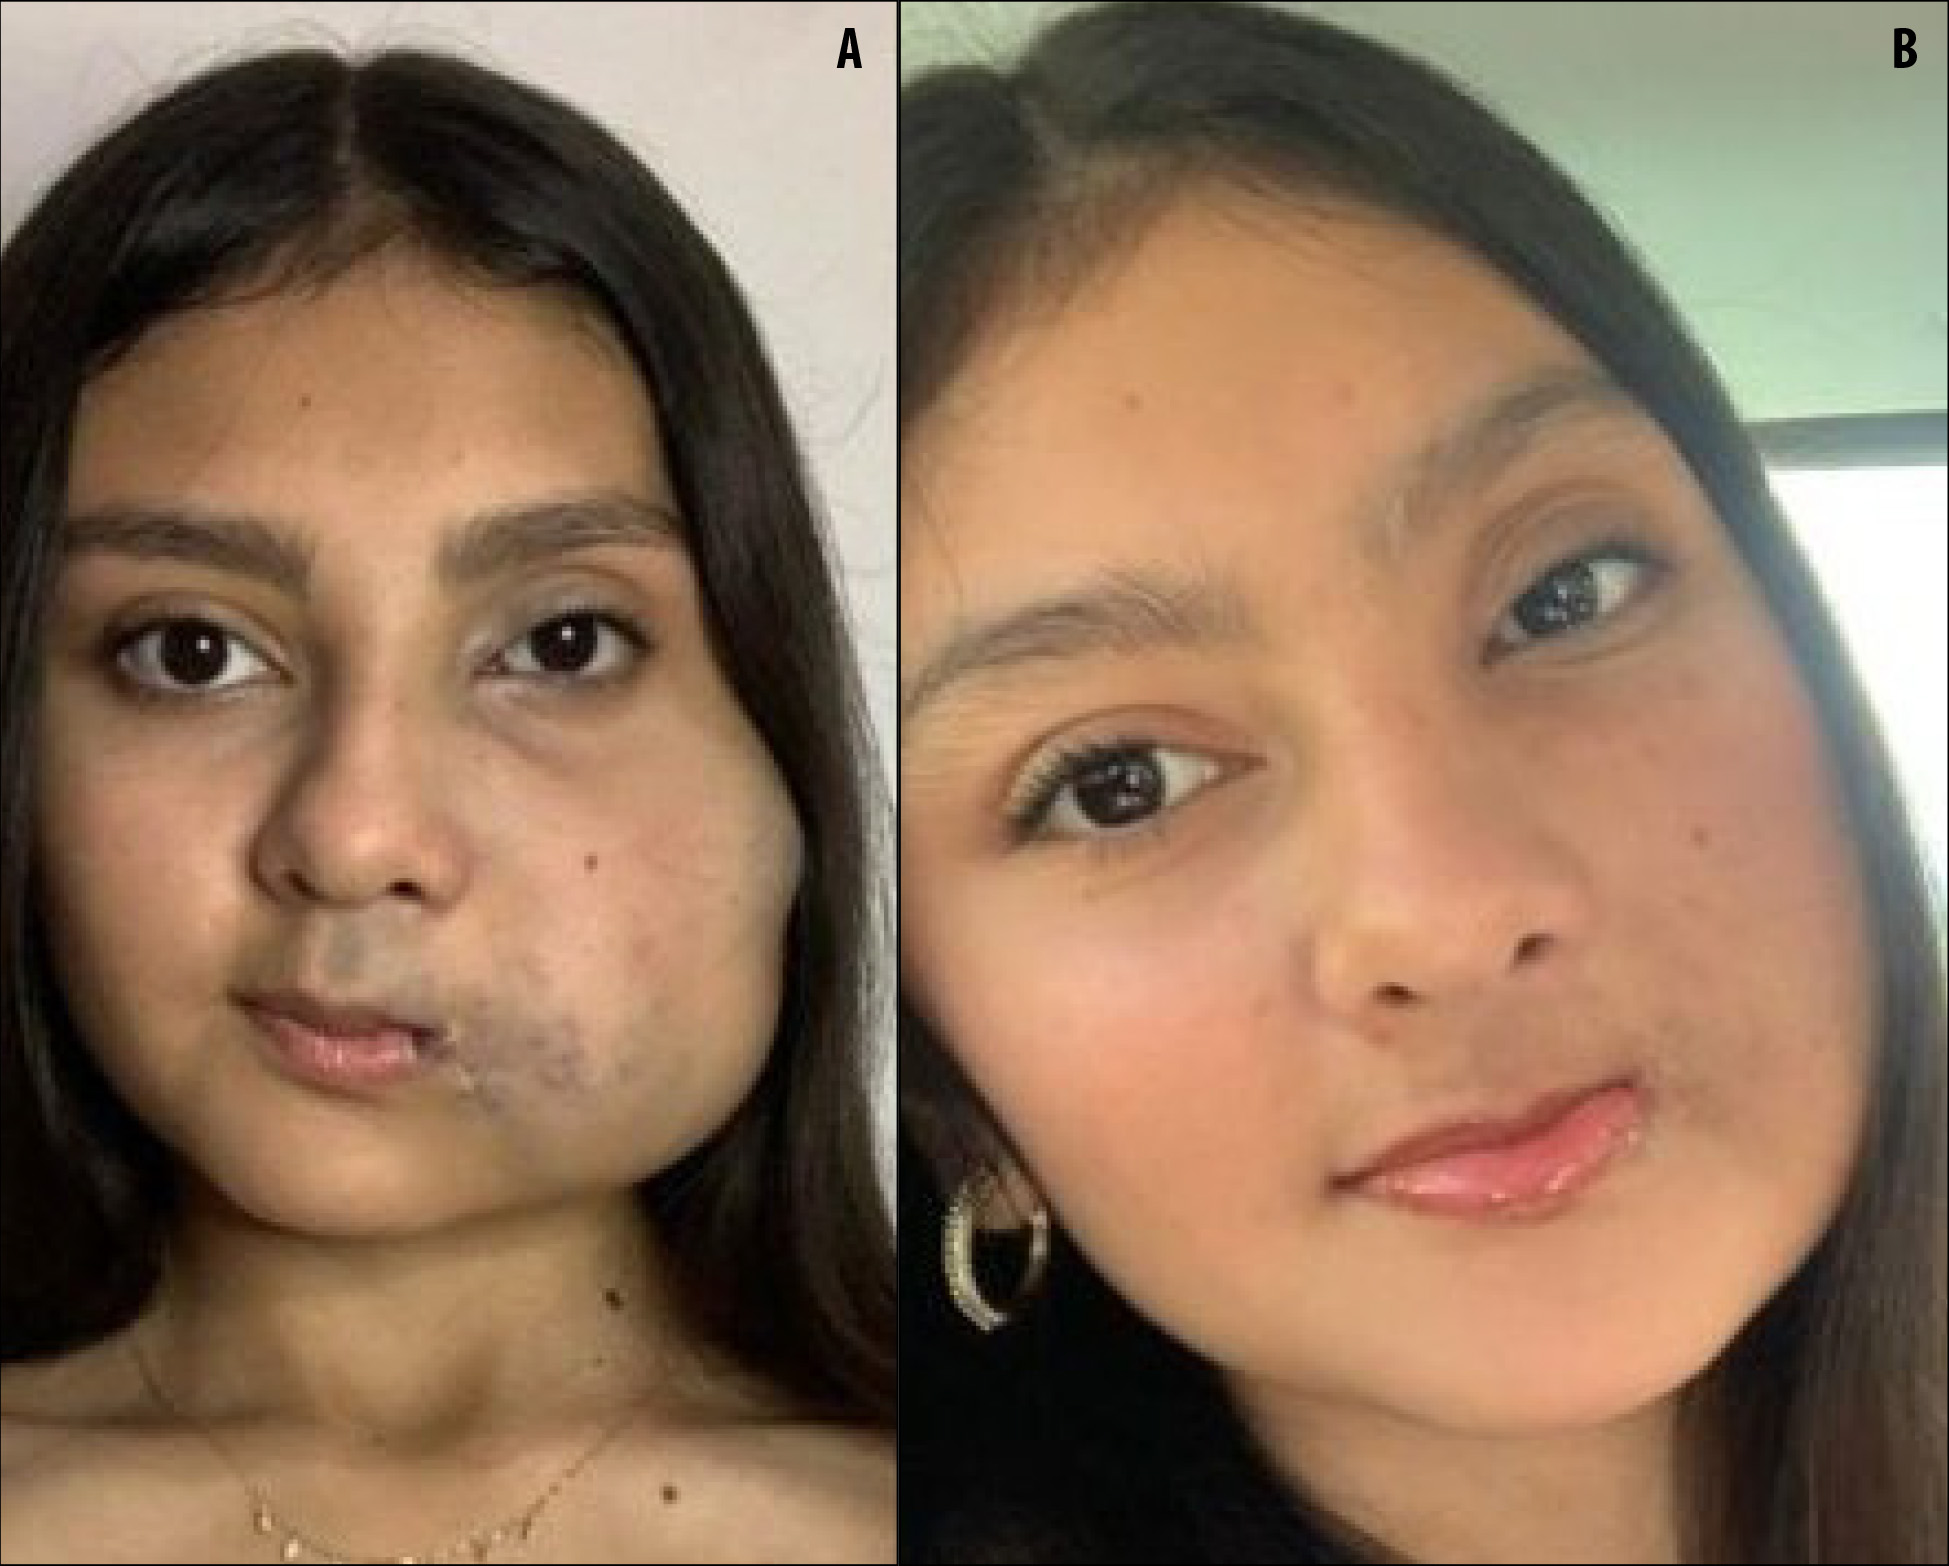
Figura 1B. Malformación venosa anterior 9 meses después de infiltrar tres sesiones con bleomicina a dosis de 1mg/kg.
3.3. Malformaciones Arteriovenosas (MAV)
Las malformaciones arteriovenosas representan el escalón de mayor complejidad terapéutica y riesgo hemodinámico dentro de la patología vascular. Caracterizadas por la presencia de un nidus o comunicación directa entre arterias y venas sin la interposición de un lecho capilar amortiguador, son lesiones de alto flujo que progresan clínicamente siguiendo la estadificación de Schobinger (desde la quiescencia hasta la destrucción tisular o la insuficiencia cardíaca de alto gasto).
El tratamiento óptimo y curativo exige una estrategia combinada obligatoria: una embolización endovascular supraselectiva del nidus (utilizando agentes líquidos embólicos como el EVOH u ónice) realizada idealmente 24 a 48 horas previas a una escisión quirúrgica radical con márgenes amplios. La cirugía aislada sin embolización previa suele abocar a hemorragias masivas o a una rápida recidiva por reclutamiento colateral. (Figura 2). En casos seleccionados de localización inaccesible (como afectación de la base del cráneo), la radioterapia estereotáctica o radiocirugía ha surgido como una alternativa paliativa viable. Desde la perspectiva molecular, se ha demostrado que muchas MAV se comportan como “RASopatías” localizadas, vinculadas a mutaciones en la vía KRAS/MAPK/ERK; este hito genético ha abierto la puerta al uso compasivo y experimental de inhibidores selectivos de MEK, como el Trametinib, demostrando una notable eficacia en la estabilización hemodinámica y la reducción del volumen lesional (9).
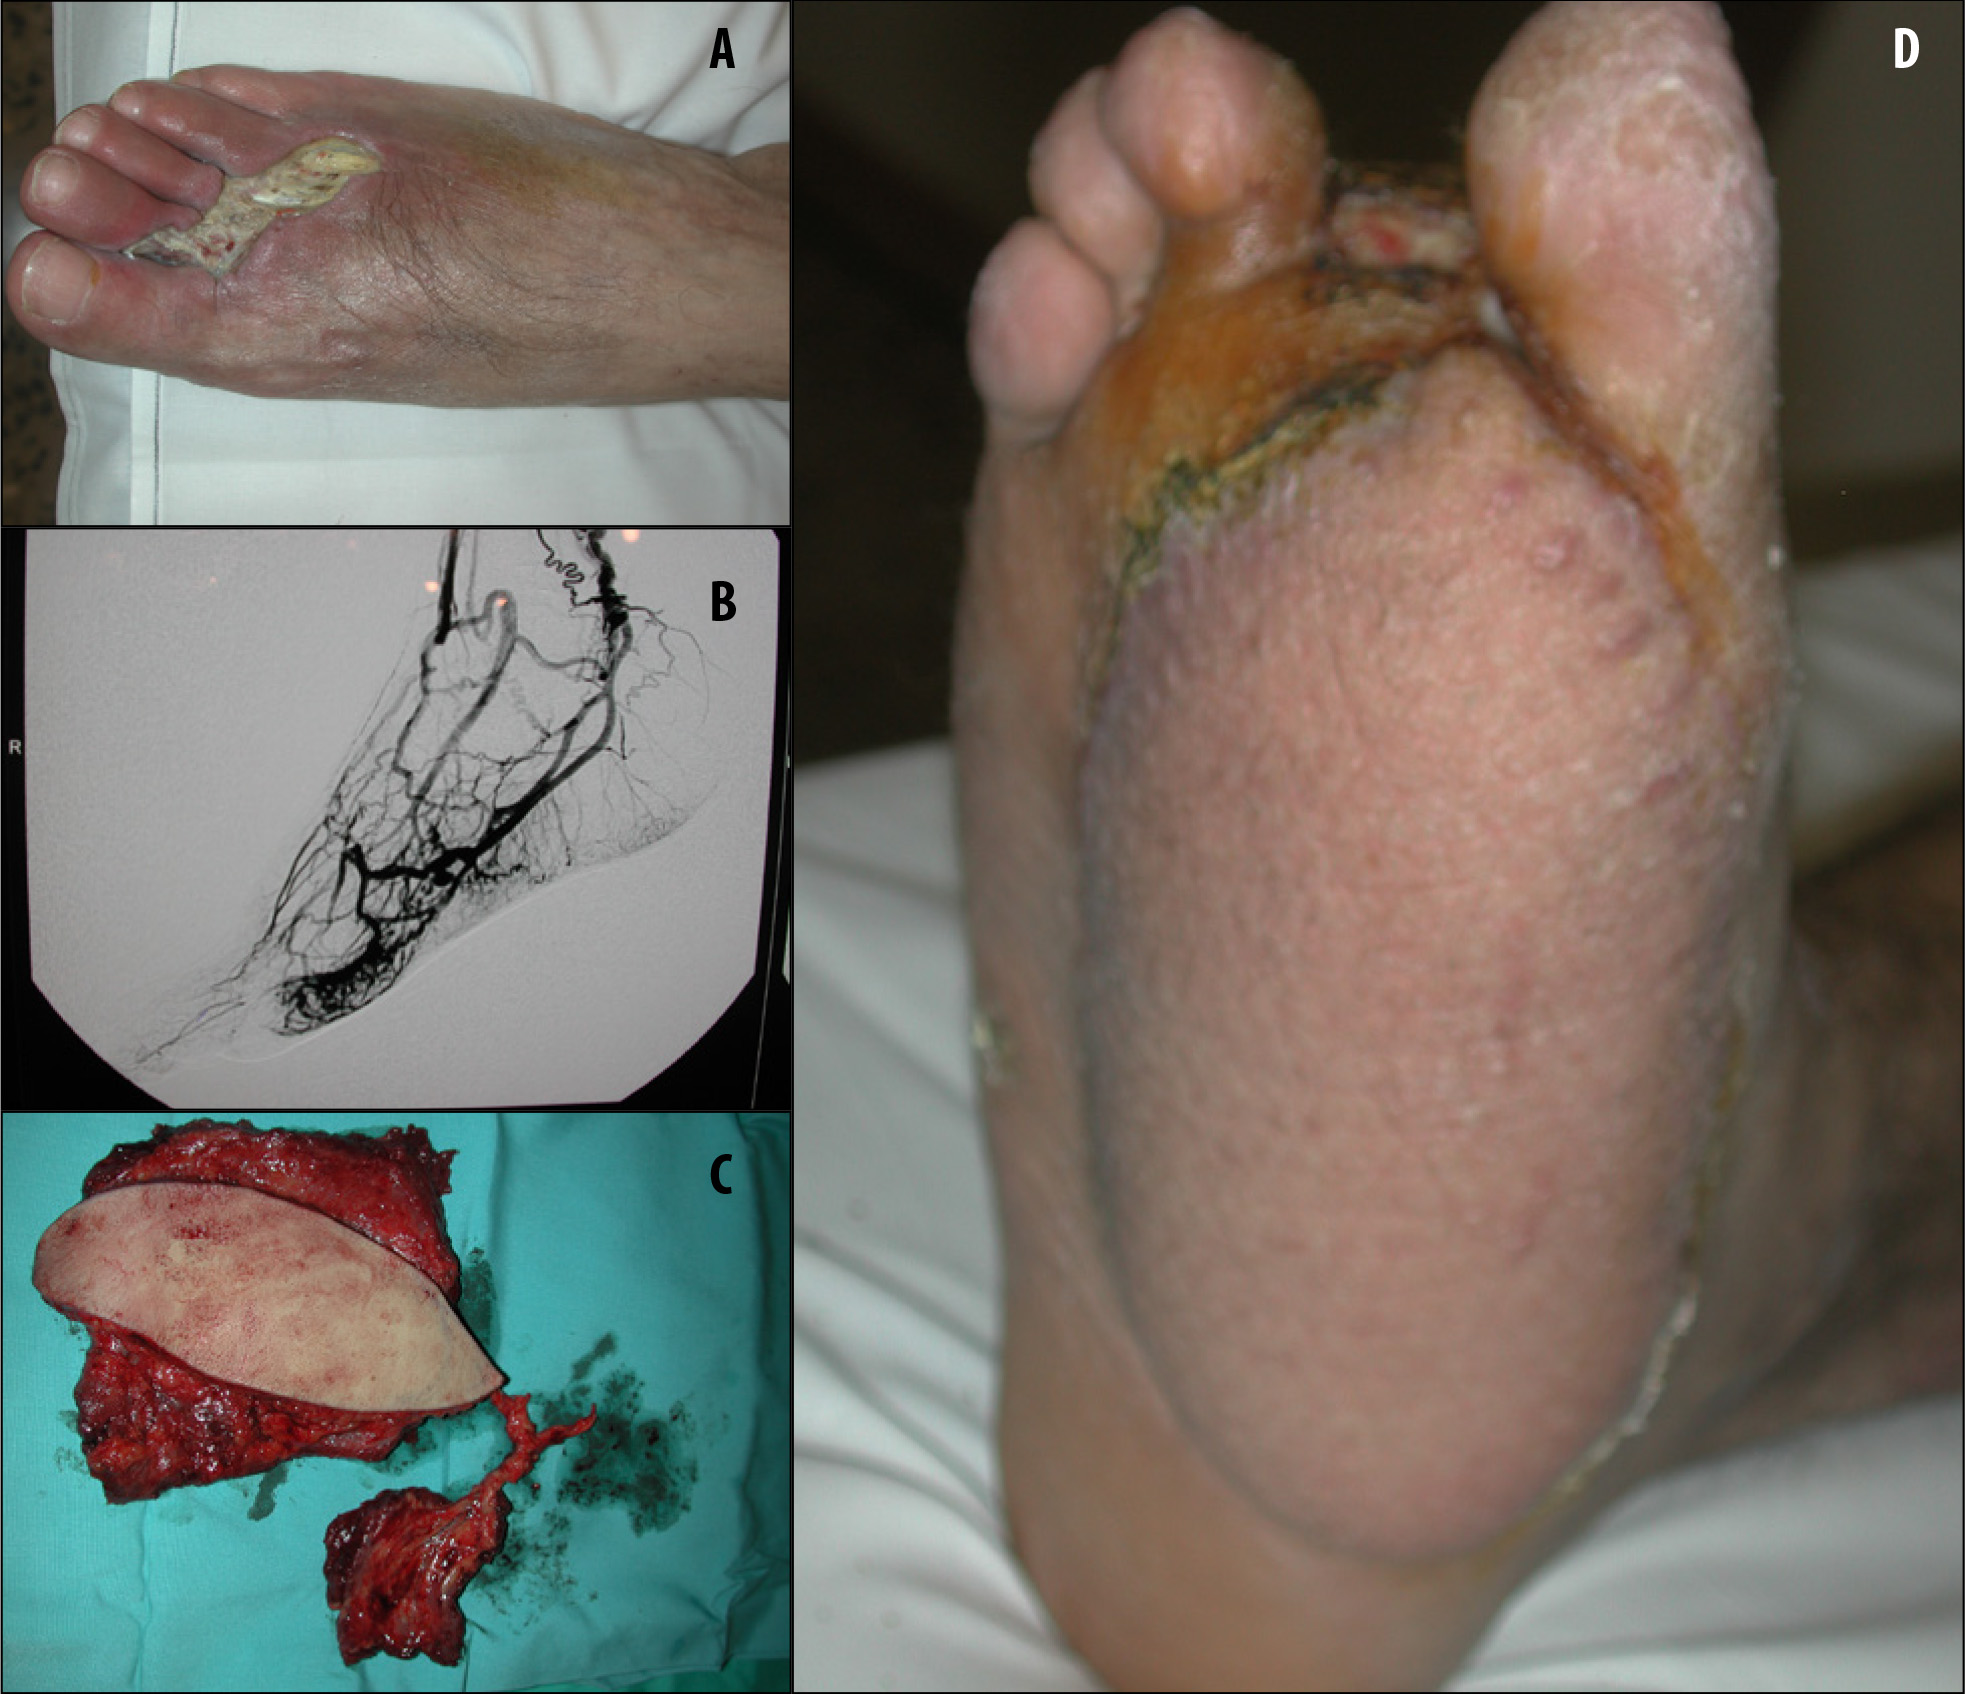
Figura 2B. Arteriografía de la malformación arteriovenosa.
Figura 2C. Colgajo de dorsal ancho en quimera con pastilla muscular de serrato para cobertura de dorso y planta de pie.
Figura 2D. Posoperatorio al año. No se aprecian signos de recidiva.
3.4. Malformaciones Linfáticas
Clásicamente denominadas linfangiomas o higromas quísticos, consisten en fallos en la conexión del sistema linfático embrionario. Clínicamente se presentan como masas fluctuantes, que pueden sufrir brotes de crecimiento súbito; cuando existe afectación de la dermis o las mucosas, muestran característicamente pequeñas vesículas translúcidas o de contenido hemático (“aspecto de huevas de rana”). Su manejo varía críticamente según su arquitectura interna:
- Formas Macroquísticas (quistes > 1-2 cm): El tratamiento de primera línea es la escleroterapia percutánea. El agente de elección es el OK-432 (Picibanil) -una cepa liofilizada de Streptococcus pyogenes modificada-, el cual desencadena una respuesta inflamatoria e inmunológica local masiva que induce la obliteración y fibrosis de los espacios quísticos con un excelente perfil de preservación de los tejidos adyacentes (10).
- Formas Microquísticas (quistes < 1 cm) e Infiltrantes: Su manejo es eminentemente complejo debido a la falta de un plano de disección claro. Las opciones incluyen la ablación superficial con láser de CO2 para las manifestaciones cutáneo-mucosas, el uso de corticoides intralesionales en fases de reagudización inflamatoria, o la escisión quirúrgica parcial citorreductora cuando existen compromisos funcionales mayores.
- Afectación mucosa pura: El manejo se centra en el control sintomático mediante corticoides tópicos de alta potencia o infiltraciones intralesionales espaciadas.
En el escenario de las malformaciones linfáticas extensas, difusas o con compromiso vital que no responden a técnicas invasivas locales, el Sirolimus (rapamicina) por vía oral ha revolucionado el pronóstico (11). Este fármaco, un inhibidor alostérico potente del complejo multiproteico mTORC1, alcanza tasas de respuesta clínica y radiológica que oscilan entre el 60% y el 80%. Su mecanismo de acción molecular explota la diana de la cual dependen de manera crítica estas lesiones para su linfangiogénesis descontrolada: la vía de señalización intracelular PI3K/AKT/mTOR.
4. Bases Moleculares y terapias Dirigidas: El Cambio de Paradigma
La incorporación definitiva de la genómica de alto rendimiento a la clasificación oficial de la ISSVA ha redefinido los cimientos conceptuales de las anomalías vasculares (2,5). Hoy se comprende que la inmensa mayoría de las malformaciones vasculares esporádicas no son trastornos hereditarios, sino el resultado de mutaciones somáticas postcigóticas (“mosaicos genéticos”) que ocurren de forma localizada durante la embriogénesis. El descubrimiento de estos defectos moleculares ha permitido trazar un mapa fisiopatológico dominado por dos vías de señalización intracelular fundamentales, facilitando la transición desde la cirugía ablativa agresiva hacia la terapéutica médica molecular dirigida.
4.1. Vía PI3K/AKT/mTOR
Esta cascada enzimática es la reguladora primordial del crecimiento, la proliferación endotelial, la supervivencia celular y el tamaño tisular. Las mutaciones de ganancia de regulación positiva en esta vía se asocian de manera casi exclusiva a malformaciones vasculares de bajo flujo (venosas y linfáticas), así como a un espectro heterogéneo de síndromes de sobrecrecimiento tisular asimétrico (7).
Dentro de este grupo destaca el denominado Espectro de Sobrecrecimiento Relacionado con PIK3CA (PROS, PIK3CA-Related Overgrowth Spectrum), el cual aglutina entidades complejas como el síndrome de CLOVES, la megalencefalia de afectación focal y el clásico síndrome de Klippel-Trenaunay (12,13).
El conocimiento de este mapa ha encumbrado al Sirolimus como la terapia sistémica de elección (11).
Adicionalmente, el alpelisib, un inhibidor selectivo específico de la subunidad alfa de la PI3K, inicialmente aprobado en oncología, ha demostrado en ensayos clínicos recientes una capacidad sin precedentes para revertir el sobrecrecimiento tisular descontrolado y disminuir el dolor crónico en pacientes con síndrome de PROS refractarios a Sirolimus (12,13).
4.2. Vía KRAS/MAPK/ERK (RASopatías)
Esta cascada molecular de quinasas regula la diferenciación celular, la migración y la remodelación vascular periférica. Las mutaciones somáticas activadoras en genes como KRAS, NRAS, o MAP2K1 (que codifica para MEK1) conducen a una hiperactivación constitutiva de la vía, manifestándose fenotípicamente en forma de malformaciones vasculares de alto flujo, primordialmente malformaciones arteriovenosas (MAV) tanto intracraneales como extracraneales periféricas, así como ciertas variantes de malformaciones capilares de alta resistencia (9).
El descubrimiento de que estas lesiones de comportamiento agresivo comparten la misma raíz molecular que las RASopatías sistémicas ha permitido el reposicionamiento terapéutico de fármacos inhibidores alostéricos de MEK1 y Mek2, como el trametinib. Este abordaje frena la transcripción de factores angiogénicos que perpetúan el crecimiento del nidus, logrando por primera vez el control farmacológico del dolor isquémico, la reducción drástica de las tasas de sangrado y la regresión parcial del reclutamiento vascular periférico en MAV previamente declaradas inoperables.
5. Discusión y Perspectivas Futuras
El abordaje de las anomalías vasculares ha experimentado una metamorfosis radical en las últimas dos décadas. La transición desde un modelo de manejo sintomático y destructivo, basado en intervencionismo y cirugías con alta tasa de secuelas, hacia un modelo basado en la biología molecular constituye uno de los ejemplos más nítidos del éxito de la medicina traslacional.
La consolidación del propranolol como primera línea en el tratamiento del hemangioma infantil demostró que la manipulación de las vías de señalización y los factores de crecimiento endotelial es capaz de revertir el curso natural de una neoplasia vascular de forma segura. El reto actual reside en perfeccionar la cronología de las intervenciones estéticas y reconstructivas complementarias para minimizar el impacto psicológico y funcional en el paciente pediátrico. Por su parte, la caracterización de las variantes RICH y NICH subraya la imperiosa necesidad de un diagnóstico inmunohistoquímico precoz (mediante GLUT-1 y WT-1) para evitar tratamientos prolongados e infructuosos con betabloqueantes en lesiones congénitas refractarias.
SÍNTESIS
En el campo de las malformaciones vasculares, el panorama es aún más disruptivo. El descubrimiento del mosaicismo somático ha cambiado las reglas del juego. No obstante, este avance plantea un desafío logístico y metodológico de envergadura: el diagnóstico molecular certero requiere habitualmente la obtención de biopsias de tejido afecto para la secuenciación de nueva generación (NGS), dado que el ADN mutado circulante en plasma (“biopsia líquida”) suele mostrar una carga alélica extremadamente baja o indetectable en lesiones periféricas de flujo lento. La integración de comités multidisciplinares -donde colaboren estrechamente dermatólogos, cirujanos pediátricos, radiólogos intervencionistas, patólogos y genetistas- se ha convertido en un requisito indispensable para la toma de decisiones.
En el horizonte de las técnicas emergentes, la electroporación reversible e irreversible (electroquimioterapia) se perfila como una herramienta terapéutica muy prometedora. Esta técnica emplea pulsos eléctricos de alto voltaje de forma localizada para permeabilizar transitoriamente las membranas de las células endoteliales anómalas, potenciando la captación intracelular de agentes esclerosantes o quimioterápicos como la bleomicina hasta en varios órdenes de magnitud, minimizando simultáneamente la toxicidad sistémica y el daño a los tejidos circundantes colindantes. Asimismo, la combinación sinérgica y protocolizada de terapias moleculares dirigidas (como sirolimus o alpelisib) antes de procedimientos intervencionistas (escleroterapia o cirugía citorreductora) abre la puerta a estrategias adyuvantes destinadas a disminuir las complicaciones hemorrágicas transoperatorias y las tasas de recidiva a largo plazo.
CONCLUSIONES
La evolución en el manejo de las anomalías vasculares ha consolidado a los betabloqueantes no selectivos por vía oral, fundamentalmente el clorhidrato de propranolol, como el estándar terapéutico absoluto de primera línea para los hemangiomas infantiles que presentan compromiso funcional o estético, habiendo desplazado por completo a los corticoides sistémicos desde su introducción protocolizada en el año 2008. Por su parte, el conocimiento de las variantes congénitas como las formas rápidamente involutivas y no involutivas obliga a realizar un diagnóstico diferencial inmunohistoquímico precoz mediante marcadores específicos para evitar tratamientos prolongados e ineficaces.
En el escenario de las malformaciones vasculares de flujo lento y rápido, el reposicionamiento sistémico del sirolimus y el uso local optimizado de la bleomicina intralesional han ampliado de forma sustancial el arsenal terapéutico disponible. A este panorama se suma la emergencia de la electroquimioterapia como una técnica de electroporación reversible muy prometedora, capaz de maximizar la penetración tisular de los agentes esclerosantes en lesiones profundas y compartimentadas con un daño mínimo para los tejidos sanos circundantes.
Finalmente, resulta evidente que el éxito en el abordaje de las anomalías vasculares complejas o extensas no radica en una modalidad única, sino en la combinación secuencial, multidisciplinar e individualizada de herramientas farmacológicas dirigidas, sistemas láser, radiología intervencionista y cirugía reconstructiva. La selección de la estrategia óptima debe abandonar los esquemas rígidos para personalizarse de manera rigurosa en función de la naturaleza hemodinámica de la lesión, su localización anatómica y, de manera crucial, el perfil mutacional genético subyacente que define la identidad molecular de cada paciente.
DECLARACIÓN DE TRANSPARENCIA
Los autores/as de este artículo declaran no tener ningún tipo de conflicto de intereses respecto a lo expuesto en el presente trabajo.
BIBLIOGRAFÍA
- ↑Mulliken JB, Glowacki J. Hemangiomas and vascular malformations in infants and children: a classification based on endothelial characteristics: A classification based on endothelial characteristics. Plast Reconstr Surg [Internet]. 1982;69(3):412–422. Disponible en: http://dx.doi.org/10.1097/00006534-198203000-00002
- ↑ISSVA Classification of Vascular Anomalies ©2025 International Society for the Study of Vascular Anomalies Available at “issva.org/classification”. (Accessed 20 may 2026).
- ↑Léauté-Labrèze C, Dumas de la Roque E, Hubiche T, Boralevi F, Thambo J-B, Taïeb A. Propranolol for severe hemangiomas of infancy. N Engl J Med [Internet]. 2008;358(24):2649–2651. Disponible en: http://dx.doi.org/10.1056/NEJMc0708819
- ↑Léauté-Labrèze C, Hoeger P, Mazereeuw-Hautier J, et al. A randomized, controlled trial of oral propranolol in infantile hemangioma. N Engl J Med [Internet]. 2015;372(8):735–746. Disponible en: http://dx.doi.org/10.1056/NEJMoa1404710
- ↑Wassef M, Blei F, Adams D, et al. Vascular Anomalies classification: Recommendations from the International Society for the Study of Vascular Anomalies. Pediatrics [Internet]. 2015;136(1):e203-14. Disponible en: http://dx.doi.org/10.1542/peds.2014-3673.
- ↑Horbach SER, Lokhorst MM, Saeed P, de Goüyon Matignon de Pontouraude CMF, Rothová A, van der Horst CMAM. Sclerotherapy for low-flow vascular malformations of the head and neck: A systematic review of sclerosing agents. J Plast Reconstr Aesthet Surg [Internet]. 2016;69(3):295–304. Disponible en: http://dx.doi.org/10.1016/j.bjps.2015.10.045
- ↑Limaye N, Kangas J, Mendola A, et al. Somatic activating PIK3CA mutations cause venous malformation. Am J Hum Genet [Internet]. 2015;97(6):914–921. Disponible en: http://dx.doi.org/10.1016/j.ajhg.2015.11.011
- ↑Brandão PS, Jacinto J, Rodrigues H, et al. Intralesional bleomycin sclerotherapy for head and neck low-flow vascular malformations – A retrospective single-center experience. J Craniomaxillofac Surg [Internet]. 2025;53(4):332–339. Disponible en: http://dx.doi.org/10.1016/j.jcms.2024.12.015
- ↑Nguyen H-L, Boon LM, Vikkula M. Trametinib as a promising therapeutic option in alleviating vascular defects in an endothelial KRAS-induced mouse model. Hum Mol Genet [Internet]. 2023;32(2):276–289. Disponible en: http://dx.doi.org/10.1093/hmg/ddac169
- ↑Tu JH, Do HM, Patel V, Yeom KW, Teng JMC. Sclerotherapy for lymphatic malformations of the head and neck in the pediatric population. J Neurointerv Surg [Internet]. 2017;9(10):1023–1026. Disponible en: http://dx.doi.org/10.1136/neurintsurg-2016-012660
- ↑Ozeki M, Endo S, Yasue S, et al. Sirolimus treatment for intractable lymphatic anomalies: an open-label, single-arm, multicenter, prospective trial. Front Med (Lausanne) [Internet]. 2024;11:1335469. Disponible en: http://dx.doi.org/10.3389/fmed.2024.1335469
- ↑Venot Q, Blanc T, Rabia SH, et al. Targeted therapy in patients with PIK3CA-related overgrowth syndrome. Nature [Internet]. 2018;558(7711):540–546. Disponible en: http://dx.doi.org/10.1038/s41586-018-0217-9
- ↑Nadjkovic K, Lonabaugh K. Alpelisib: A novel agent for PIK3CA-related overgrowth spectrum. J Pediatr Pharmacol Ther [Internet]. 2023;28(7):590–594. Disponible en: http://dx.doi.org/10.5863/1551-6776-28.7.590
ranm tv
Bernardo Hontanilla Calatayud
Clínica Universidad de Navarra. C/ Pío XII, 36 · 31008 Pamplona
Tlf.:+34 636 461 153 | E-Mail: bhontanill@unav.es
Enviado*: 02.06.26
Revisado: 12.06.26
Aceptado: 20.07.26
* Fecha de lectura en la RANM