Resumen
Se presenta el caso de un varón con sintomatología neurológica progresiva de años de evolución, en el que el hallazgo de acantocitosis en sangre periférica permitió orientar el diagnóstico hacia un síndrome de McLeod. El estudio inmunohematológico demostró la ausencia de expresión de los antígenos del sistema Kell, confirmándose posteriormente el diagnóstico con el estudio del gen XK. Este caso pone de manifiesto el papel fundamental de la citomorfología como herramienta clave para el diagnóstico de enfermedades poco frecuentes.
Abstract
We present the case of a man with a long history of progressive neurological symptoms, in whom the finding of acanthocytosis in peripheral blood led to the diagnosis of McLeod syndrome. Immunohematological studies demonstrated the absence of expression of Kell system antigens, and the diagnosis was subsequently confirmed by analysis of the XK gene. This case highlights the fundamental role of cytomorphology as a key tool in the diagnosis of rare diseases.
Palabras clave: McLeod; Neuroacantocitosis; Acantocitos; Sistema Kell; Gen XK.
Keywords: McLeod syndrome; Neuroacanthocytosis; Acanthocytes; Kell blood group system; XK gene.
INTRODUCCIÓN
El síndrome de McLeod es una enfermedad multisistémica rara, de herencia recesiva ligada al cromosoma X, causada por variantes patogénicas en el gen XK (1). Se caracteriza por una expresión disminuida de los antígenos del sistema Kell y por la presencia de acantocitos en sangre periférica, asociando además manifestaciones neurológicas, musculares y cardíacas de presentación variable (2). Presentamos el caso de un paciente en el que la identificación de acantocitos durante el estudio morfológico rutinario del frotis de sangre periférica constituyó el hallazgo clave que permitió orientar el diagnóstico hacia un síndrome de McLeod, posteriormente confirmado mediante estudios inmunohematológicos y genéticos.
CASO CLÍNICO
Se trata de un varón que a los 40 años de edad comenzó con un cuadro neurológico progresivo caracterizado por movimientos coreicos y tics, un síndrome ansioso-depresivo y episodios de epilepsia focal idiopática. Posteriormente, se objetivaron hiporreflexia osteotendinosa y distonía muscular. Entre sus antecedentes familiares destacaba un abuelo con sintomatología neurológica similar.
En el estudio etiológico se realizaron múltiples pruebas complementarias. La resonancia magnética cerebral no mostró alteraciones relevantes y el estudio metabólico, incluyendo determinaciones del cobre y ceruloplasmina, resultó normal. El paciente recibió diferentes tratamientos psicotrópicos, sin mejoría clínica significativa, permaneciendo en seguimiento por el servicio de neurología desde entonces.
En una analítica de control se solicitó un hemograma con revisión morfológica de sangre periférica. El hemograma mostró parámetros dentro de la normalidad (hemoglobina 14,5 g/dL; hematocrito 43,8%; volumen corpuscular medio 90,1 fL; amplitud de distribución eritrocitaria 13,6%; reticulocitos 1,1% [53.400/µL]; leucocitos 8,1 ×10³/µL con fórmula normal y plaquetas 202 ×10³/µL). Sin embargo, el frotis de sangre periférica mostró un número significativo de eritrocitos con proyecciones citoplasmáticas espiculadas, irregulares, compatibles con acantocitos (Figura 1). El resto de las series hematológicas no presentaba alteraciones morfológicas.
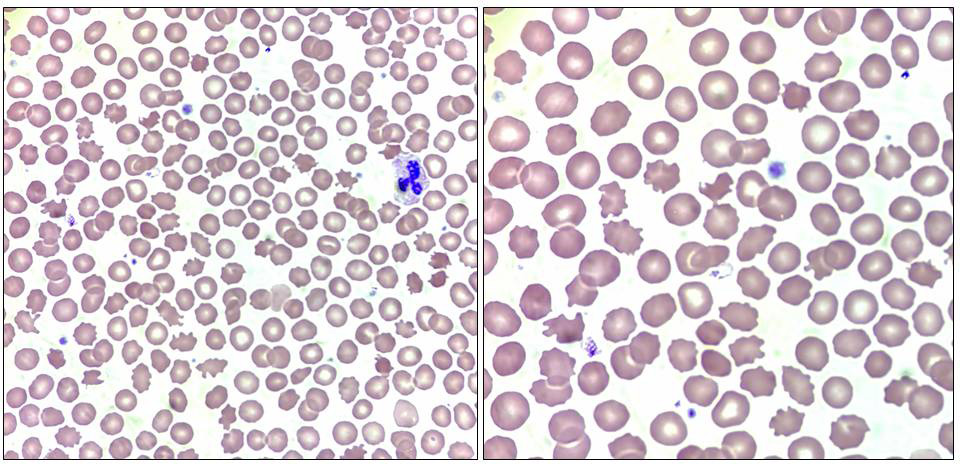
Estos hallazgos asociados a la clínica neurológica del paciente, sugirieron la sospecha de un síndrome de neuroacantocitosis por lo que se decidió ampliar el estudio mediante pruebas inmunohematológicas.
El estudio inicial evidenció la ausencia de expresión de los antígenos Kell, Cellano (k) y Kpa. Posteriormente, se envió muestra al Centro de Transfusión de la Comunidad de Madrid para ampliar el estudio eritrocitario. El fenotipo extendido confirmó la ausencia de expresión de los antígenos Kell, Cellano (k), Kpa y Kpb y el genotipo mostró negatividad para Kell y Kpa y positividad para Cellano (k) y Kpb.
La discrepancia entre el fenotipo y el genotipo junto con la ausencia de expresión de los antígenos del sistema Kell en la membrana eritrocitaria, resultó concordante con fenotipo McLeod. Tras estos hallazgos, se procedió a su registro en el sistema de transfusión del hospital con el fin de garantizar la selección de componentes sanguíneos adecuados en caso de futuras necesidades transfusionales.
También se realizó posteriormente el estudio molecular del gen XK identificándose una variante patogénica en homocigosis que origina un codón de terminación prematuro y la síntesis de una proteína truncada; confirmándose así el diagnóstico de síndrome de McLeod.
Tras el diagnóstico definitivo, el tratamiento continuó orientado al manejo de síntomas y se instauró un seguimiento multidisciplinar por los diferentes especialistas.
DISCUSIÓN
Este caso clínico ilustra cómo un hallazgo morfológico en el frotis de sangre periférica permitió orientar el diagnóstico de una enfermedad rara cuyo reconocimiento puede retrasarse hasta años. En nuestro paciente, la identificación de una acantocitosis significativa constituyó el punto de partida para realizar un estudio inmunohematológico dirigido que terminó con la confirmación genética del síndrome de McLeod.
El síndrome de McLeod es una enfermedad rara (1). Los casos descritos son muy escasos y proceden de diferentes regiones geográficas y grupos étnicos, sin establecerse hasta la fecha un predominio racial o distribución geográfica característicos (3, 4).
Se trata de un trastorno ligado al cromosoma X, causado por variantes patogénicas del gen XK (1). La proteína XK mantiene una unión estructural mediante un puente disulfuro con la glicoproteína Kell; por ello, la ausencia o alteración de XK condiciona la pérdida del antígeno Kx y una disminución de la expresión de los antígenos del sistema Kell en la membrana eritrocitaria, constituyendo el fenotipo McLeod (5). Este mecanismo explica la discrepancia observada en nuestro paciente entre el genotipo y el fenotipo eritrocitario, ya que el gen Kell permanece conservado, mientras que sus antígenos no pueden expresarse adecuadamente.
La relevancia clínica del fenotipo McLeod radica principalmente a nivel transfusional ya que estos pacientes pueden desarrollar aloanticuerpos frente a antígenos del sistema Kell, lo que puede dificultar de forma considerable la obtención de componentes sanguíneos compatibles (2). Por ello, el reconocimiento precoz del fenotipo y su registro precoz en los sistemas de información transfusional constituyen medidas fundamentales para garantizar la seguridad del paciente.
Además, el fenotipo McLeod se caracteriza por la presencia de acantocitosis, consecuencia de las alteraciones estructurales de la membrana eritrocitaria (3). Estos eritrocitos presentan menor deformabilidad y mayor susceptibilidad a la hemólisis, aunque ésta suele ser leve o incluso inexistente, como ocurrió en nuestro caso. La presencia de acantocitos no es un hallazgo específico y obliga a establecer un diagnóstico diferencial con otras causas (3).
Desde el punto de vista clínico, el fenotipo McLeod puede presentarse de forma aislada en el contexto hematológico o formar parte del síndrome de McLeod; una entidad multisistémica que asocia además manifestaciones neurológicas, musculares y cardíacas (1,3,4). El síndrome afecta predominantemente a varones, en relación con su herencia ligada al cromosoma X, y suele manifestarse a partir de la cuarta década de la vida (3,4). En hombres, la penetrancia es prácticamente completa, aunque existe una notable variabilidad fenotípica en cuanto a la gravedad y combinación de síntomas (1,3,4). A nivel del sistema nervioso central, suele presentarse como una enfermedad neurodegenerativa de los ganglios basales con movimientos coreicos, deterioro cognitivo, síntomas psiquiátricos y crisis epilépticas (3,4). A nivel neuromuscular, estos pacientes suelen presentar una axonopatía sensitivomotora subclínica, debilidad muscular y atrofia (3,4). Además, algunos de ellos también pueden presentar alteraciones cardiacas, siendo las más frecuentes la miocardiopatía dilatada y las arritmias (3, 4). El paciente de nuestro caso clínico presentó una evolución clínica muy representativa, con inicio en la cuarta década de la vida y desarrollo progresivo de síntomas neurológicos y psiquiátricos, en concordancia con la descripción clásica de la enfermedad.
El diagnóstico de este síndrome se basa en la integración de la clínica con los hallazgos morfológicos, inmunohematológicos, de pruebas de imagen y neuromusculares, con la posterior confirmación genética.
En cuanto al manejo, actualmente no existe un tratamiento curativo (3). El tratamiento se basa fundamentalmente en el manejo de síntomas y debe abordarse desde un enfoque multidisciplinar (1,3,4). En este contexto, el área de la hematología desempeña un papel esencial, no solo por su contribución al diagnóstico, sino también por las implicaciones transfusionales derivadas del reconocimiento del fenotipo McLeod.
Como conclusiones de la revisión, cabe destacar la importancia del estudio morfológico de sangre periférica ya que la identificación de acantocitosis fue el hallazgo que ayudó a orientar el diagnóstico hacia una neuroacantocitosis. El fenotipo McLeod representa una entidad rara pero clínicamente relevante y su reconocimiento precoz permite optimizar el manejo transfusional y facilitar un adecuado seguimiento clínico, destacando la necesidad de un enfoque multidisciplinar.
DECLARACIÓN DE TRANSPARENCIA
Los autores/as de este artículo declaran no tener ningún tipo de conflicto de intereses respecto a lo expuesto en el presente trabajo.
bibliografía
- ↑Braun AA, Jung HH. Systematic review of phenotypes in McLeod syndrome and case report of a progressive supranuclear palsy in a female carrier. Orphanet J Rare Dis. 2024;19(1):312. doi:10.1186/s13023-024-03309-4.
- ↑Danek A, Rubio JP, Rampoldi L, et al. McLeod neuroacanthocytosis: Genotype and phenotype. Ann Neurol. 2001;50(6):755-764. doi:10.1002/ana.10035.
- ↑Jung HH, Danek A, Walker RH, et al. McLeod neuroacanthocytosis syndrome. In: Adam MP, Bick S, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026 [updated 2021 Sep 16; cited 2026 Jul 1]. Available from: https://www.ncbi.nlm.nih.gov/books/NBK1354/.
- ↑Roulis E, Hyland C, Flower R, et al. Molecular basis and clinical overview of McLeod syndrome compared with other neuroacanthocytosis syndromes: a review. JAMA Neurol. 2018;75(12):1554-62. doi:10.1001/jamaneurol.2018.
- ↑Lee S, Russo D, Redman CM. The Kell blood group system: Kell and XK membrane proteins. Semin Hematol. 2000;37(2):113-121. doi:10.1016/S0037-1963(00)90036-2.
Paula Berigüete Mora
Servicio de Hematología. Hospital Clínico San Carlos Madrid
Calle del Prof Martín Lagos, S/N, Moncloa – Aravaca · 28040 Madrid
E-Mail: paulabmel97@gmail.com
Enviado: 02.07.26
Revisado: 13.07.26
Aceptado: 24.07.26